TP53:从发现史到肿瘤抑制机制
- boke
- 2026-09-18
- 9:16 上午
TP53 基因
TP53(tumor protein p53)位于17号染色体短臂17p13.1,基因组跨度约19 kb,含13个外显子;TP53编码肿瘤抑制蛋白p53,参与DNA损伤、复制压力等细胞应激反应,通过调控靶基因参与细胞周期阻滞、凋亡、细胞衰老、DNA修复和代谢调节。TP53体细胞变异与多种人类肿瘤相关;其胚系致病性或可能致病性变异可导致Li-Fraumeni syndrome(LFS)[1]。目前,TP53的致病性(Pathogenic)变异为742个,可能致病性(Likely pathogenic)变异为193个,另有211个位点归入致病性/可能致病性综合分类。
p53的发现
p53的发现始于20世纪70年代的肿瘤病毒研究。1979年,Lane、Crawford、Linzer、Levine等多个研究团队先后报道,在SV40病毒转化的细胞中存在一种分子量约53 kDa的细胞蛋白,它与SV40大T抗原紧密结合,并在多种肿瘤细胞中呈现高表达,因此被认定为一种细胞肿瘤抗原[2][3]。1983年,不同研究团队在一次p53专题会议上统一采用“p53”这一名称,并沿用至今;这一名称源自早期凝胶电泳对分子量的估计,实际人p53蛋白的分子量约为43.7 kDa[2]。
从“癌基因”到肿瘤抑制基因
在发现后的最初十年,p53一度被当作癌基因。当时用于研究的p53 cDNA克隆大多来自肿瘤细胞,将其导入细胞后可协同H-Ras等癌基因转化原代细胞;后来的序列分析表明,这些克隆普遍携带p53编码区突变[2][4]。1988年至1989年,取自正常组织的野生型p53序列得到确认;野生型p53不具备转化能力,反而能够抑制由c-Myc与H-Ras组合引发的细胞转化[2][3]。此后,Bert Vogelstein等人在人类结直肠肿瘤中发现野生型p53等位基因频繁缺失或突变,结合功能实验结果,最终确立了p53的肿瘤抑制基因地位[2][3]。1990年,胚系TP53突变被确认为Li-Fraumeni综合征的病因;1992年,p53基因敲除小鼠被证实具有高度肿瘤易感性,这两项证据分别从人类遗传学和实验动物层面支持了p53的抑癌功能[2][3]。
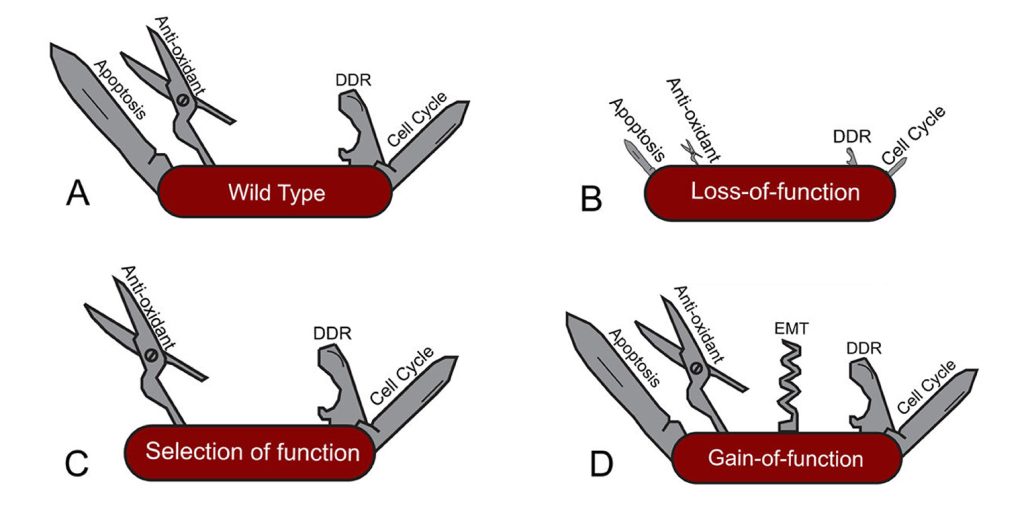
图1. 突变p53获得性功能[3]
p53突变可导致多种不同表型的替代机制。(A) 野生型,(B) 功能缺失或部分缺失,(C) 功能选择,或 (D) 新生性/获得性功能。
p53的功能与机制
p53是一种序列特异性转录因子,含有氨基端转录激活结构域、中央DNA结合结构域和羧基端寡聚化结构域,并以四聚体形式结合靶基因启动子中的p53反应元件[3][5]。在正常细胞中,p53水平受到MDM2、MDM4等调控因子的严格控制:MDM2可结合p53并介导其泛素化降解,使p53在细胞内维持较低水平,其半衰期仅6~40分钟,而p53可转录激活MDM2,二者构成负反馈回路[2][3][6]。不同应激信号解除MDM2抑制的方式并不相同:DNA损伤可通过磷酸化阻止MDM2介导的降解,癌基因异常激活则可通过ARF抑制MDM2[3]。p53稳定并活化后,通过转录调控诱导细胞周期阻滞和DNA修复;当损伤难以修复时,p53可推动细胞进入凋亡或衰老状态,从而限制异常细胞继续增殖[2][3][6]。p53产生的细胞效应取决于细胞类型、应激强度、持续时间、染色质状态及协同信号等因素,并非所有细胞、所有刺激都会转录同一组靶基因[3][6]。
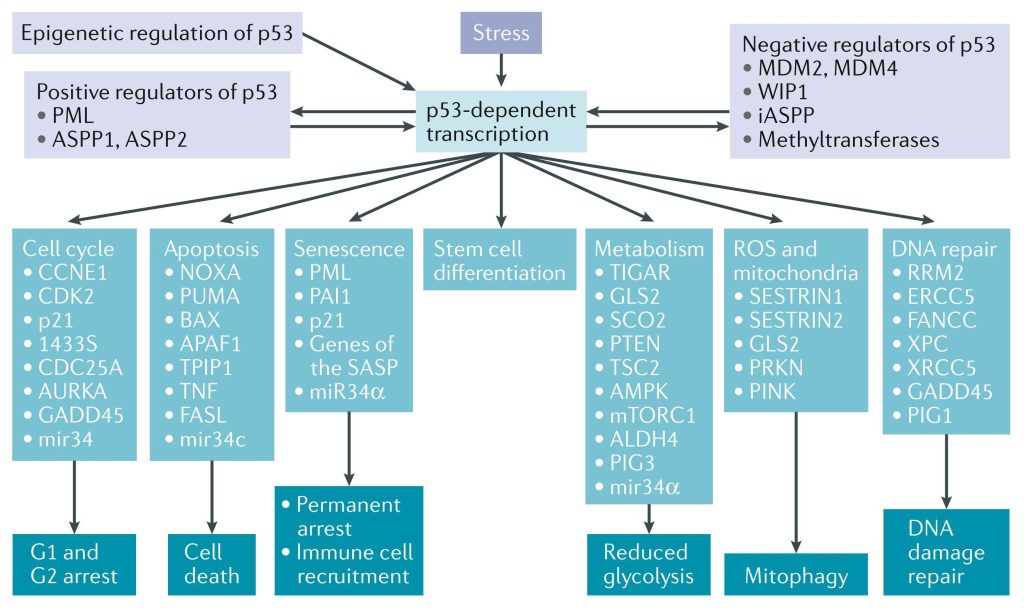
图2. p53应对不同类型应激的转录输出[6]
p21和BAX等靶基因先后被鉴定为p53直接转录激活的下游分子,分别参与细胞周期阻滞和凋亡;1990年至1997年间,细胞周期阻滞、凋亡和细胞衰老相继被证实可由p53诱导,p53也因此被称为“基因组守护者”[2][3]。这一称谓并不限于修复DNA损伤:p53缺失与拷贝数变异、非整倍体和染色体碎裂等基因组不稳定现象密切相关,还可通过表观遗传机制抑制逆转录转座子活动[3]。随着研究推进,p53的功能范围不断扩展,涵盖代谢调节、抗氧化、自噬、铁死亡和微小RNA调控等方面;p53家族成员p63和p73在发育和生殖中的作用也逐步得到认识,TP53还可通过选择性剪接和选择性启动子产生多种异构体[2][3]。p53、p63和p73的DNA结合结构域高度相似,可调控部分相同和不同的靶基因;MDM2–p53节点可接收DNA损伤、癌基因激活、缺氧、代谢应激等十余种应激信号,其输出既可导向细胞死亡,也可导向损伤修复与稳态维持[6]。
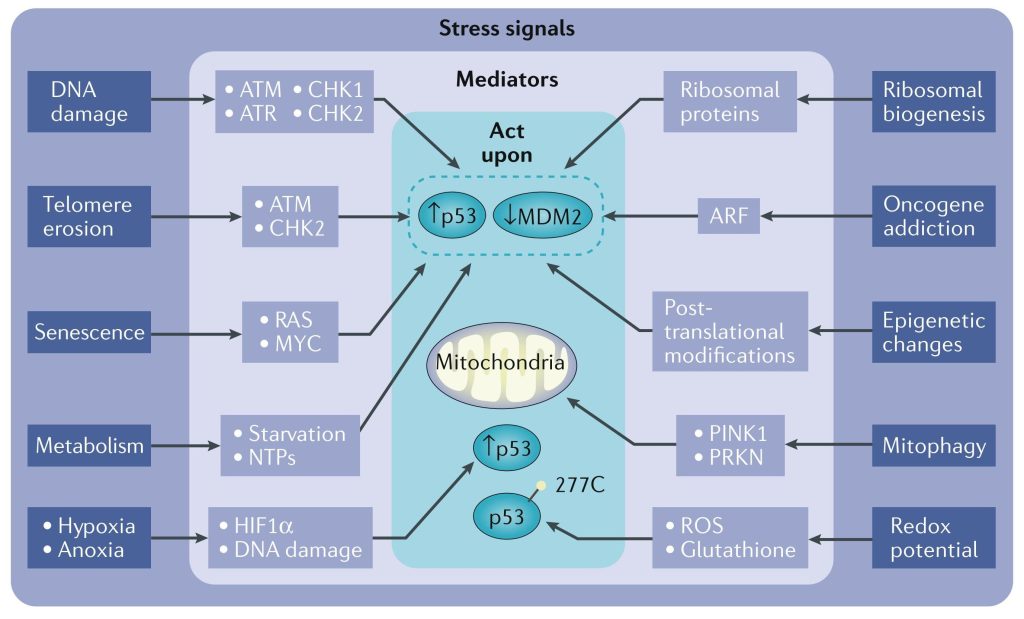
图3. 引发p53激活的压力信号。
多种内源性和外源性应激信号通过特定蛋白介质作用于MDM2–p53节点,促进p53稳定和活化[6]。
TP53 家族的演化史
从演化角度看,TP53基因家族可追溯到6亿至8亿年前,伴随多细胞动物的出现而演化。目前尚未在植物、细菌和古菌中发现p53家族相关序列;现存领鞭虫已含有与人类p53高度相似的p53同源基因,果蝇和线虫等无脊椎动物的p53样基因(Dmp53、cep-1)主要在生殖系中表达,在生殖细胞受到DNA损伤时诱导凋亡,防止突变传递给后代[6]。随着脊椎动物的演化,p53和MDM2才出现在体细胞中,转而在长寿命个体的体细胞中维持基因组稳定性;这种“旧基因、新用途”的复用,体现了p53通路在维护遗传信息稳定性中的核心地位[6]。MDM2–p53节点是细胞内与其他信号通路连接最广泛的节点之一,这可能是TP53成为人类癌症中最常突变基因的原因之一[6]。
TP53 变异与肿瘤
体细胞TP53突变几乎可见于所有癌种,但频率并不均一:卵巢癌、食管癌、结直肠癌、头颈部癌、喉癌和肺癌约为38%~50%,而原发性白血病、肉瘤、睾丸癌、恶性黑色素瘤和宫颈癌约为5%;在突变率较低的肿瘤中,p53也可通过其他机制失活,例如宫颈癌中HPV E6介导p53降解,肉瘤中HDM2扩增[7]。约86%的体细胞突变集中于密码子125至300,对应DNA结合结构域;该区域内约87.9%为错义突变,区域外则以无义突变和移码突变为主。单碱基替换中约25%为CpG位点的C:G>T:A转换,密码子175、248和273是最常见的热点[7]。约80%的变异位于DNA结合结构域,可进一步分为直接干扰DNA结合的接触型突变(如R273H、R248Q)和改变蛋白构象的构象型突变(如R175H、R249S);此外,氨基端转录激活结构域和羧基端寡聚化结构域也可出现频率较低的热点[5]。
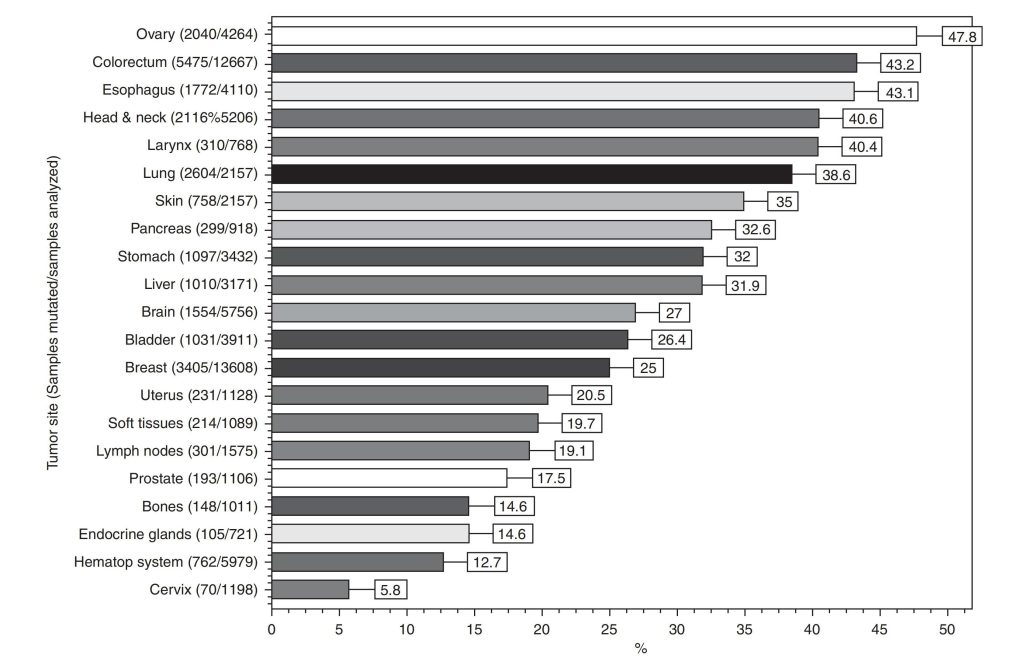
图4. 散发性癌症中TP53突变的流行率。标示了携带体细胞TP53突变的肿瘤比例。[7]
不同变异的功能后果并不相同。部分错义变异可产生显性负效应,通过与野生型p53形成异源寡聚体抑制其功能;部分变异在丧失野生型功能的同时,还可获得促进侵袭、迁移和恶性进展的新功能(获得性功能)[2][4][5]。携带错义胚系变异、因而表达突变p53蛋白的患者,其肿瘤发病年龄显著早于导致p53蛋白缺失的变异携带者[4]。因此,解读TP53变异应结合变异的位置、类型及其功能影响,不宜将不同变异视为等同[5][7]。
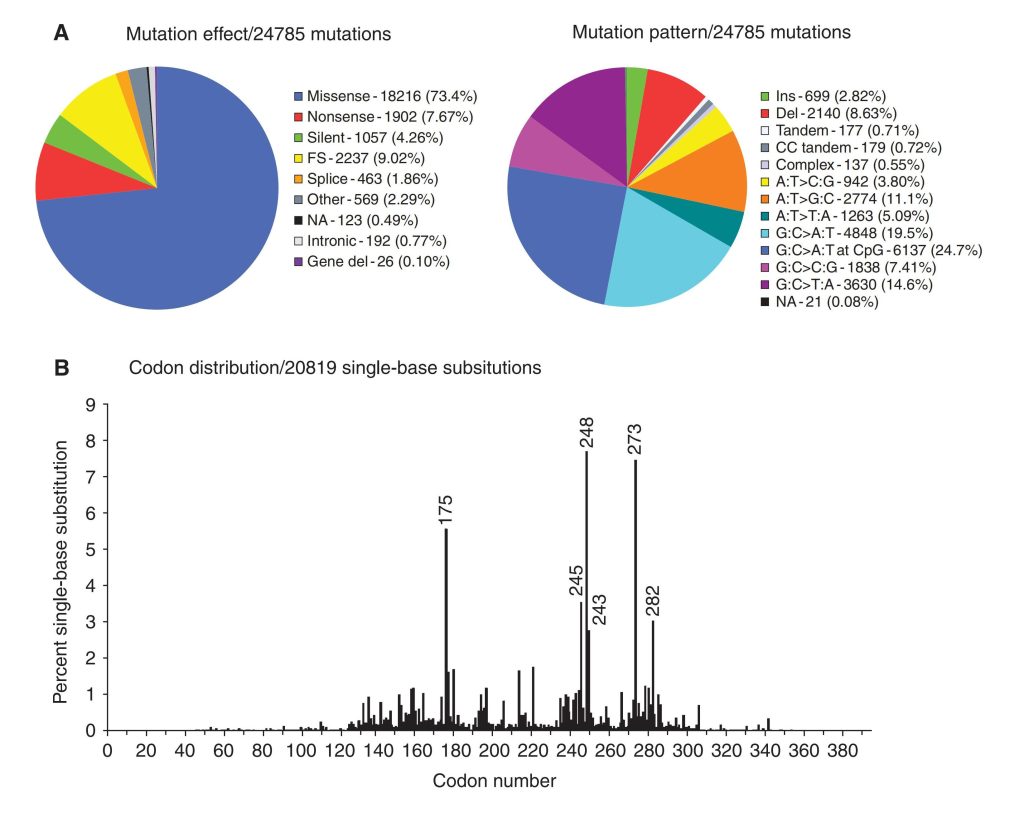
图5. 人类癌症中体细胞TP53突变的类型。
(A) 饼图展示了在所有人类癌症中发现的各类TP53体细胞突变的比例。(B) 直方图显示了体细胞点突变在TP53基因编码序列中的位置。[7]
胚系TP53突变是Li-Fraumeni综合征的病因。该综合征以早发性肿瘤的家族聚集为特征,肿瘤谱包括肉瘤、乳腺癌、脑肿瘤和肾上腺皮质癌;乳腺癌、软组织肉瘤和骨肉瘤合计占携带者肿瘤的50%以上,此外还可出现肾上腺皮质癌、脑肿瘤、血液系统恶性肿瘤以及发病年龄提前的胃癌、结直肠癌和卵巢癌等[7]。在外胚层和中胚层来源的组织特异性干细胞中,TP53突变可作为较早被选择的起始事件;在内胚层来源的组织中,TP53突变常作为较晚出现的事件,例如散发性结直肠癌中TP53突变多出现在APC、RAS和SMAD4之后[6]。
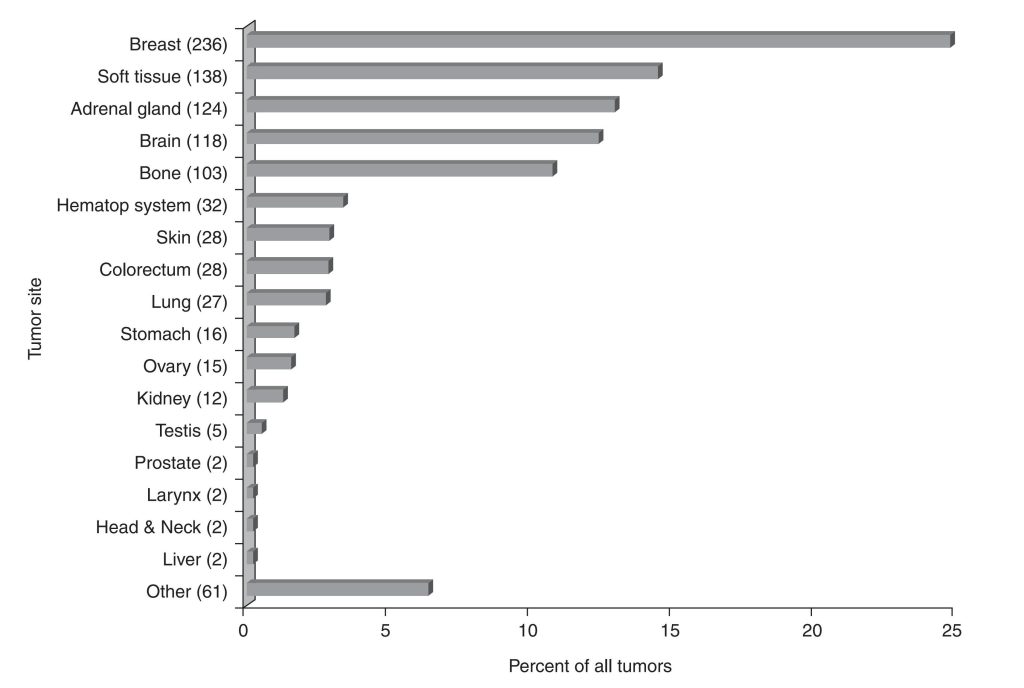
图6. TP53胚系突变携带者的肿瘤谱。
在确诊的TP53胚系突变携带者中,各类肿瘤类型在所有报告肿瘤中的占比情况。[7]
子宫内膜癌的分子分型与p53异常型[8]
子宫内膜癌目前通常采用POLEmut、错配修复缺陷型(MMRd)、无特定分子特征型(NSMP)和p53异常型(p53abn)四类分子分型。p53abn是子宫内膜癌分子分型中的异常型概念,不能简单等同于检出任意TP53基因变异,也不能仅凭单个p53免疫组化结果判定。该型常见于浆液性癌或透明细胞癌,整体侵袭性较强、预后较差。2026年中国共识引用的中国479例子宫内膜癌队列中,p53abn型60例,占12.53%;POLEmut型28例,占5.85%;MMRd型67例,占13.99%;NSMP型324例,占67.64%。
部分子宫内膜癌可同时具有两种或以上分子特征。POLEmut与p53abn同时存在时按POLEmut型处理;MMRd与p53abn同时存在时按MMRd型处理;POLEmut与MMRd同时存在时按POLEmut型处理,并建议排除Lynch综合征。由此可见,检出p53异常并不意味着所有病例都直接归入p53abn型,必须结合其他分子结果、组织学和临床分期综合判断。
p53免疫组化与TP53 NGS之间存在一定比例的不一致。有条件时结合TP53基因检测,有助于减少仅依赖单一检测方法造成的分型遗漏。p53abn型的判断仍应放在子宫内膜癌整体分子分型和临床病理背景中理解。
中国家族遗传性肿瘤共识中的TP53
《中国家族遗传性肿瘤临床诊疗专家共识(2021年版)(1)—家族遗传性乳腺癌》将TP53列为高外显率乳腺癌易感基因,与BRCA1、BRCA2和PALB2并列。该共识指出,TP53胚系致病性变异可导致Li-Fraumeni syndrome,相关肿瘤包括早发性乳腺癌、软组织肉瘤、骨肉瘤、脑瘤和肾上腺皮质癌等。国内单中心10 053例乳腺癌数据中,TP53在全部乳腺癌中的突变率约为0.5%,在首诊年龄不超过30岁的早发性乳腺癌中可达3.8%;携带TP53变异的乳腺癌患者具有发病年龄早、双侧乳腺癌比例高和预后较差等特点。对于首诊年龄不超过30岁的乳腺癌患者或来自Li-Fraumeni syndrome家系的女性,共识建议进行TP53基因检测[9]。
《常见恶性肿瘤联合筛查专家共识(2025版)》将恶性肿瘤家族史、共同遗传背景、致病性基因变异和遗传综合征列为识别肿瘤高危人群的重要依据,并提出联合筛查应以风险评估为基础,优先针对风险高于一般人群的高危人群,而不进行无差别筛查。对于TP53胚系变异携带者,这一原则提示风险评估应结合遗传背景以及个人和家族肿瘤史[9][10]。
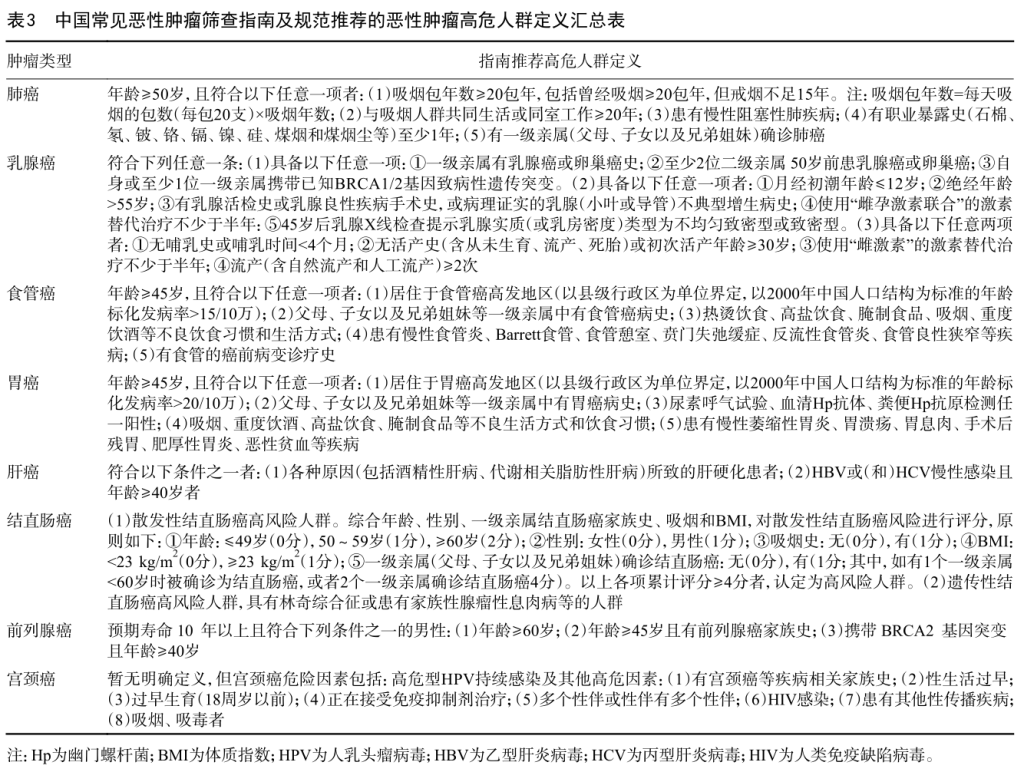
图1. 中国常见恶性肿瘤筛查指南及规范推荐的恶性肿瘤高危人群定义汇总表[10]
总结
从1979年被发现至今,对TP53的认识经历了反复修正:它曾被误认为癌基因,此后经序列测定和功能实验被确认为肿瘤抑制基因,并逐步揭示出转录调控、MDM2–p53负反馈节点、基因组稳定性维持和应激反应网络等机制[2][3][6]。演化分析显示,这一基因家族的保守性可追溯至6亿至8亿年前,其核心作用在于维持遗传信息的完整性[6]。TP53变异是人类肿瘤中最常见的分子改变之一,不同癌种的突变频率、热点位置和功能后果并不相同[5][7]。在临床应用中,p53abn是子宫内膜癌的重要分子亚型,其判断需要结合其他分子结果、组织学特征和临床分期[8]。
参考文献:
[1] NCBI Gene. tumor protein p53 (Gene ID: 7157). https://www.ncbi.nlm.nih.gov/gene/7157.
[2] Levine AJ, et al. The first 30 years of p53: growing ever more complex. Nat Rev Cancer, 2009, 9(10): 749-758.
[3] Kastenhuber ER, et al. Putting p53 in context. Cell, 2017, 170(6): 1062-1078.
[4] Muller PAJ, et al. Mutant p53 in Cancer: New Functions and Therapeutic Opportunities. Cancer Cell, 2014, 25(3): 304-317.
[5] Sabapathy K, et al. Therapeutic targeting of p53: all mutants are equal, but some mutants are more equal than others. Nat Rev Clin Oncol, 2018, 15(1): 13-30.
[6] Levine AJ, et al. p53: 800 million years of evolution and 40 years of discovery. Nat Rev Cancer, 2020, 20(8): 471-480.
[7] Olivier M, et al. TP53 Mutations in Human Cancers: Origins, Consequences, and Clinical Use. Cold Spring Harb Perspect Biol, 2010, 2(1): a001008.
[8] 中国研究型医院学会妇产科学专业委员会等. 子宫内膜癌分子分型临床应用中国专家共识(2026版). 中国妇产科临床杂志, 2026, 27(4): 377-384.
[9] 中国抗癌协会家族遗传性肿瘤专业委员会. 中国家族遗传性肿瘤临床诊疗专家共识(2021年版)(1)—家族遗传性乳腺癌. 中国肿瘤临床, 2021, 48(23): 1189-1195.
[10] 常见恶性肿瘤联合筛查专家组,常见恶性肿瘤联合筛查工作组. 常见恶性肿瘤联合筛查专家共识(2025版). 中国肿瘤临床, 2025, 52(14): 703-725.
TargetCap® Core Exome Panel v3.0
TargetCap@ Core Exome Panel v3.0基于伯科高品质DNA探针合成技术开发,全流程国产制造,由~40万条探针组成,以GRCh38/hg38人类参考基因组设计,参考Refseq、CCDS、ClinVar等数据库,覆盖19,524个基因,目标区域为33.9Mb。
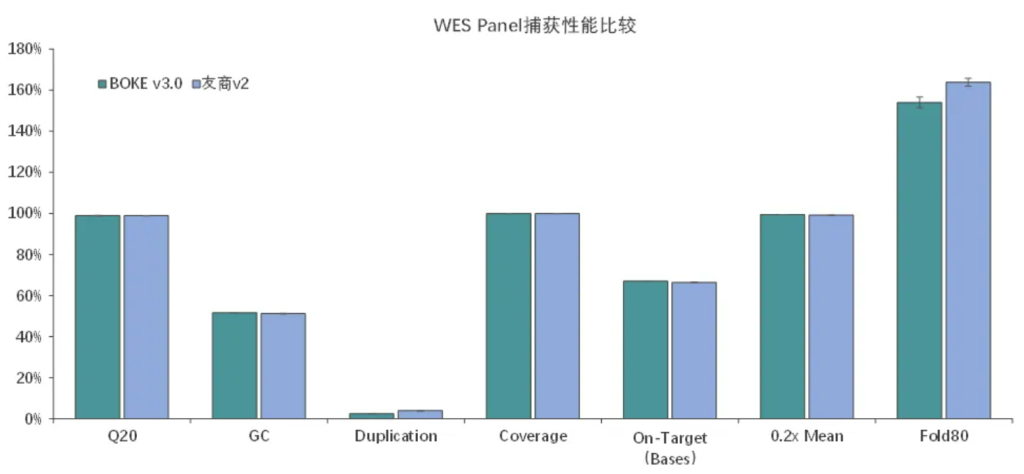
捕获性能比较
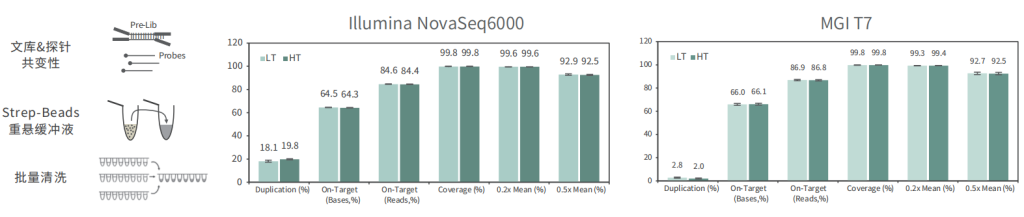
伯科全外芯片v3.0性能优异与国外友商同类型产品v2相当,中靶率、覆盖率、覆盖均一性等参数均达到国际领先水平。
适配高通量流程平台
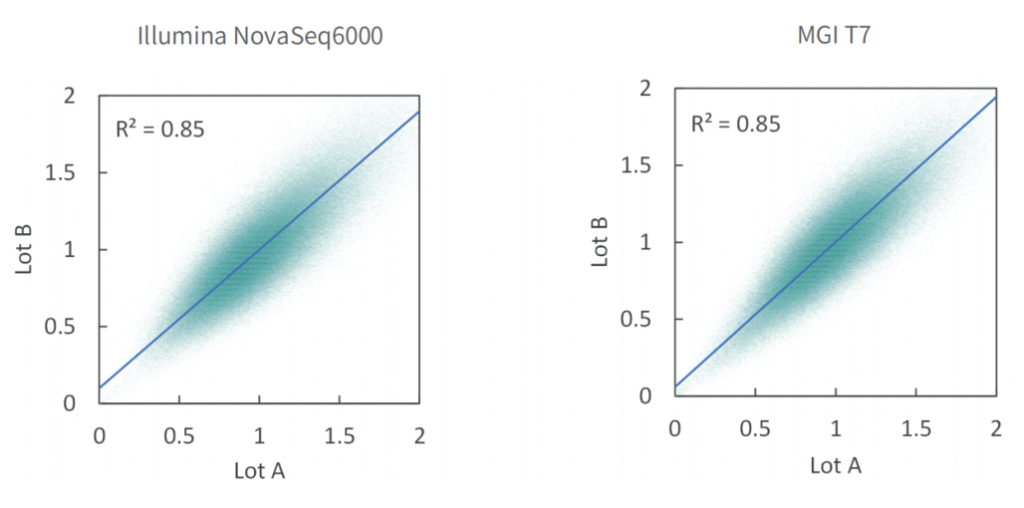
批次稳定
使用不同批次TargetCap® Core Exome Panel v3.0芯片对NA12878 gDNA进行捕获测序,结果显示,不同批次芯片在不同测序平台上均显示出优异的稳定性,不同位点的相对深度相关性高,批次稳定。
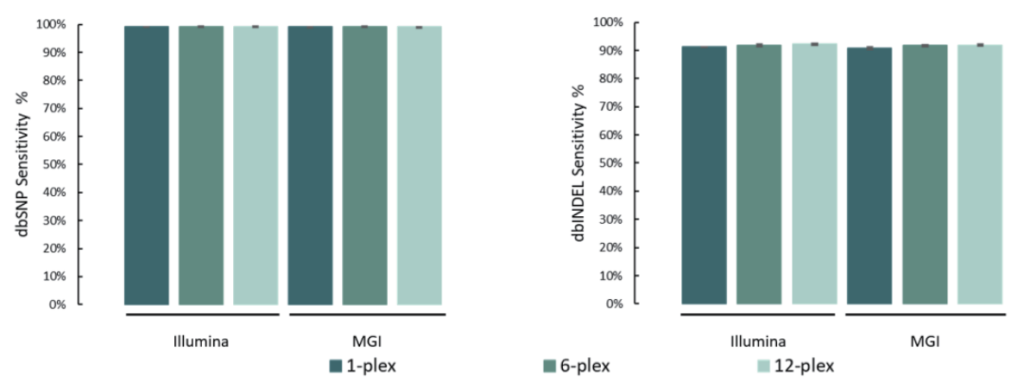
变异检测准确
单核苷酸变异(SNV)和插入缺失 (INDEL)是基因组变异的常见形式,也是引起人类疾病的重要原因。
选取NA12878标准品,与预期SNV和INDEL变异进行比较。结果表明,在MGI与Illumina测序平台,SNP灵敏度为99.1%,INDEL灵敏度为91.6%。
添加线粒体模块临床样本表现
20例全血样本(S1#-S20#),采用1-4 Plex方式使用TargetCap® Core Exome Panel v3.0添加线粒体模块进行过夜杂交捕获;其中,S1#-S10#在Illumina NovaSeq X Plus平台测序, S11#-S20#在MGI MGISEQ-T7平台测序,均采用150PE模式测序。得到测序数据后,抽取8Gb数据进行生信分析。
两种测序平台的数据表现相近,平均深度分别为111x/115x (Illumina/MGI),中靶率优异均> 85%,覆盖均一性极佳(0.2X_MD≥99.3%);仅使用8Gb数据,高达98.5%的捕获区域达到了30X以上,99.5%的捕获区域达到20X以上,为临床样本检测提供了可靠的捕获数据。
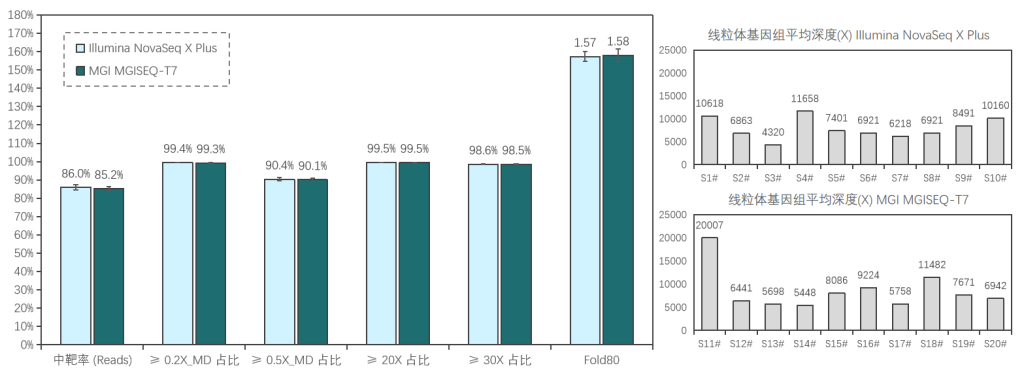
≥0.2X/0.5X_MD: Mean Depth,覆盖深度≥平均深度的0.2/0.5倍深度的区域占总区域的比例,用于表征覆盖均一性性能,越接近100%越好。
TargetCap® Core Exome Panel v7.0
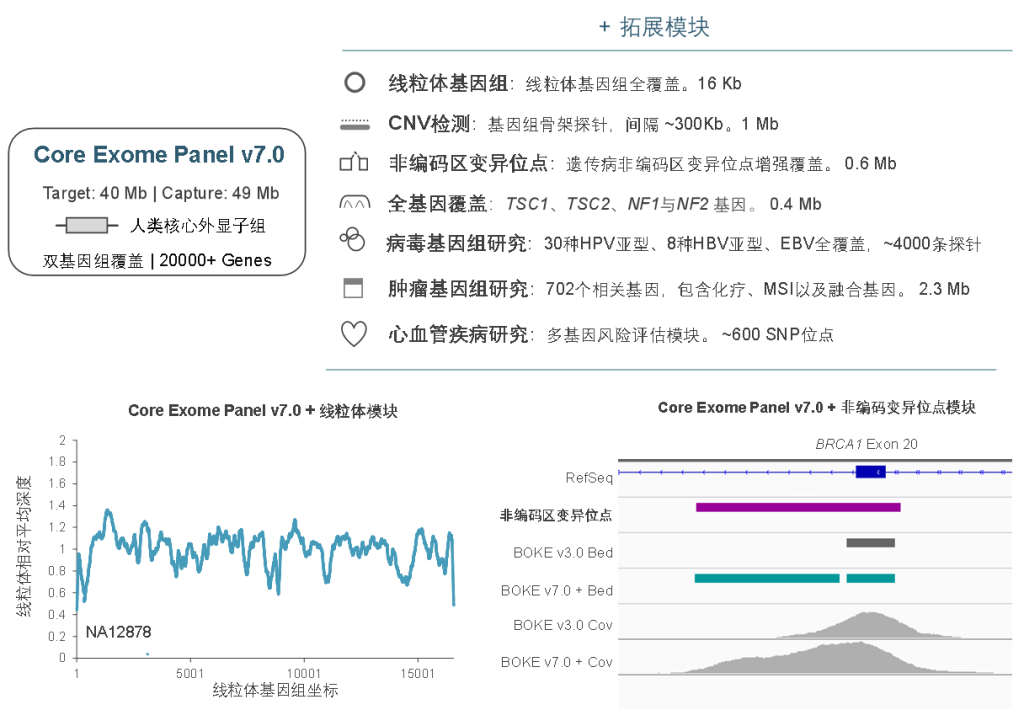
TargetCap® Core Exome Panel v7.0(下文简称BOKE v7.0),该WES Panel增强了基因组hg19传统研究区域的覆盖,兼顾 hg19 & hg38 双版本基因组,可以更好的保证临床科研与转化的延续性。目标区域和捕获区域大小分别为40Mb和49Mb,对 hg19 传统研究区域覆盖提升至99.7%(友商I-v1),hg38传统研究区域覆盖相近(友商A-v8)。同时,新添加数百个具有一定功能与表型的基因,总基因数量达到20000+。
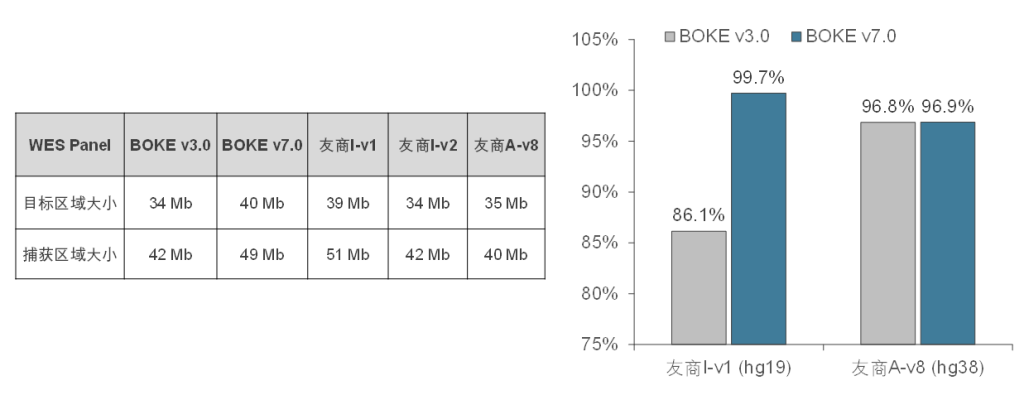
BOKE Core Exome Panel v7.0目标区域大小以及对不同友商产品目标区域的覆盖情况
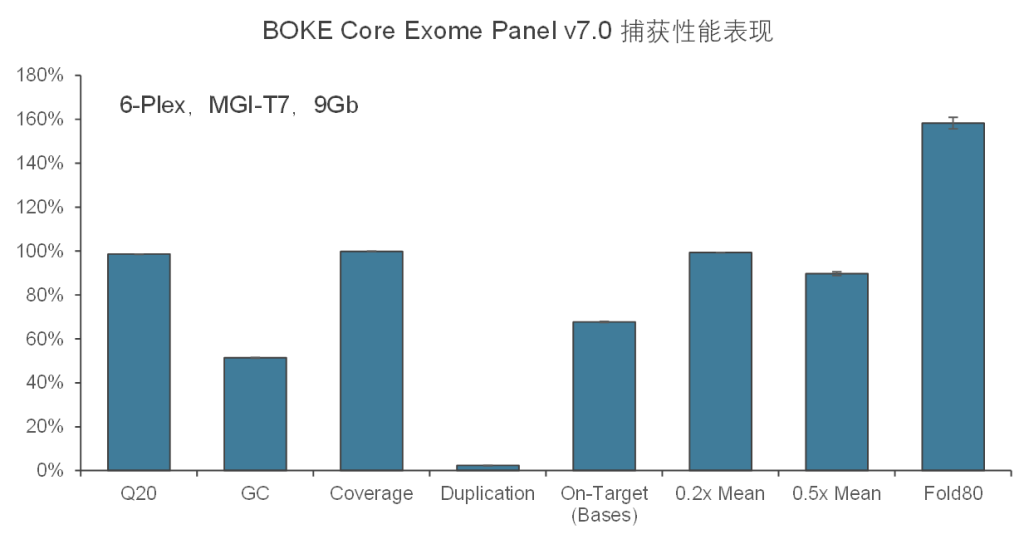
在捕获性能方面,TargetCap® Core Exome Panel v7.0依然表现优异,与TargetCap® Core Exome Panel v3.0表现相近。在测序9Gb条件下,平均深度达到110x左右,20x和30x以上区域占比分别为99.5%和98.5%,Fold 80为1.5-1.6之间,与国际领先产品数据表现相当。
同时,TargetCap® Core Exome Panel v7.0也可灵活的与拓展模块组合使用,满足不同场景的临床研究的需求及转化应用,包括线粒体、遗传病非编码区变异位点、单基因全覆盖、病毒基因组、肿瘤全景变异检测、重大疾病多基因风险评估模块等。此外,伯科公司自研自造的寡核苷酸合成平台可以快速响应个性化定制的需求,为人类基因组分子遗传学的研究与转化,提供更加全面高效的解决方案。