CHEK2:DNA损伤应答、变异功能与肿瘤遗传风险
- boke
- 2026-10-20
- 9:34 上午
CHEK2基因
CHEK2(checkpoint kinase 2)位于22号染色体长臂22q12.1,基因组跨度约54 kb,含21个外显子。CHEK2编码丝氨酸/苏氨酸蛋白激酶CHK2,是细胞周期检查点调控因子,参与DNA损伤和复制阻滞后的细胞周期调控;活化后可抑制CDC25C、稳定p53,并与BRCA1相互作用并使其磷酸化。目前,CHEK2的致病性(Pathogenic)变异为680个,可能致病性(Likely pathogenic)变异为222个,另有144个位点归入致病性/可能致病性综合分类。
CHEK2的发现与早期认识
CHK2的研究可追溯至酵母Rad53。Rad53于1994年被鉴定;1998至1999年间,多家实验室克隆了其人类同源物,Elledge研究组将其命名为Chk2[1]。CHEK2编码的CHK2蛋白由氨基端SQ/TQ簇、叉头相关(FHA)结构域和丝氨酸/苏氨酸激酶结构域组成[1][2]。1999年,研究者在Li-Fraumeni综合征(LFS)及类LFS家系中发现CHEK2胚系变异,因而一度将其视为LFS易感基因[2][3]。随后研究表明,CHEK2本身并不导致高外显率LFS;1100delC和I157T则被认为是人群中的创始变异,与中等外显率风险相关[3]。
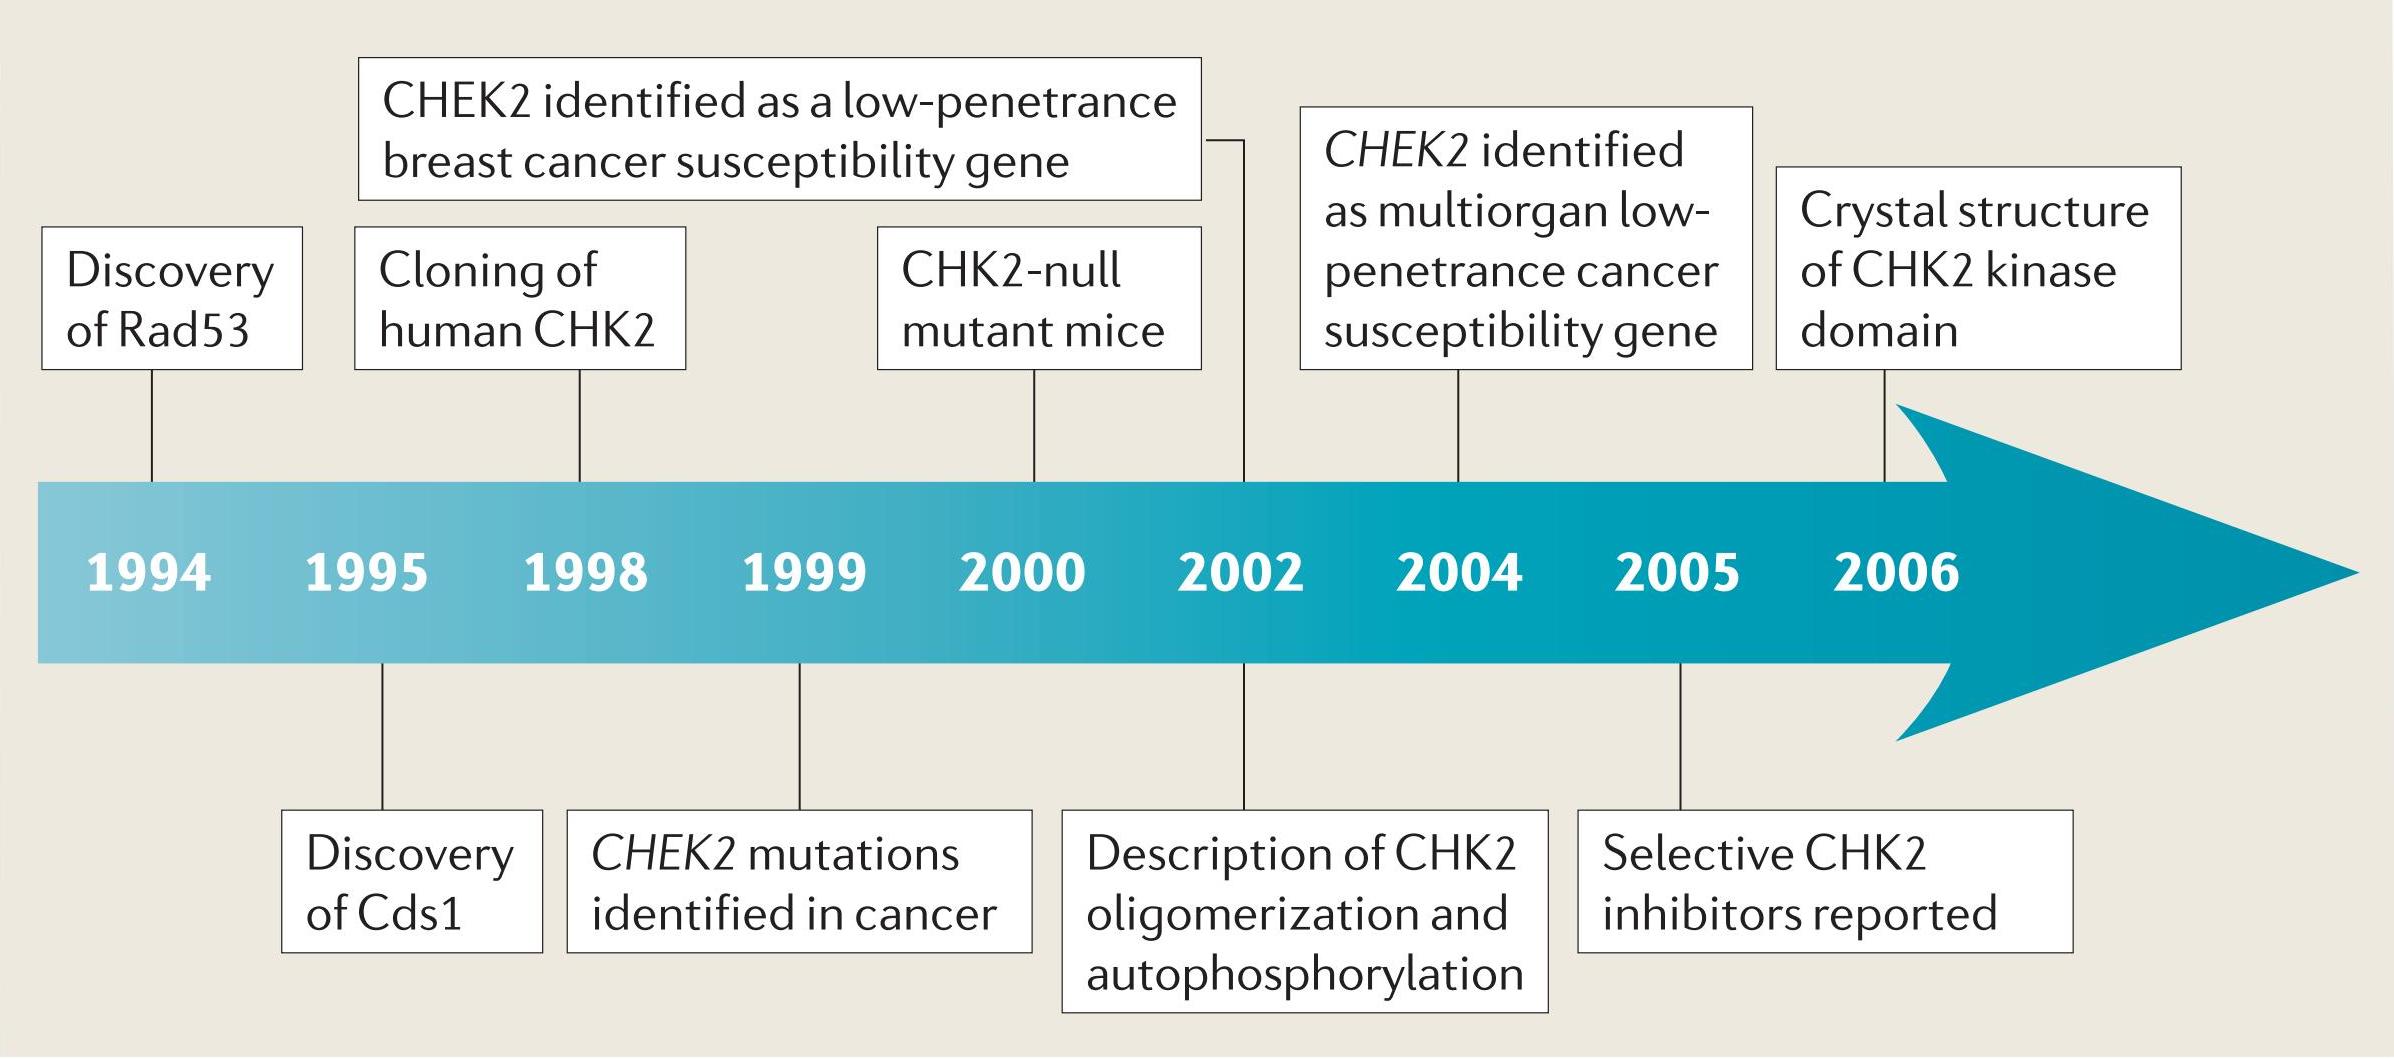
图1. CHK2 研究简史[3]
CHK2的活化与检查点功能
在DNA双链断裂应答中,ATM首先磷酸化CHK2的Thr68,随后CHK2形成同源二聚体,并在Thr383、Thr387和Ser516发生分子间磷酸化,激酶活性随之增强[1][2][3]。活化的CHK2可磷酸化p53、CDC25A、CDC25C、KAP1和BRCA1等底物,参与细胞周期检查点、凋亡和DNA修复[1][4]。其中,CHK2对p53 Ser20的磷酸化可减弱p53与MDM2的结合,促进p53稳定;对CDC25A的磷酸化可促进其降解,延缓G1/S进程;对CDC25C Ser216的磷酸化则与G2/M阻滞相关[1][3][4]。此外,CHK2可磷酸化BRCA1 Ser988,促进同源重组并抑制非同源末端连接[3]。不过,CHK2参与检查点调控,并不表示其在所有细胞类型和每个检查点中都不可替代;小鼠研究表明,缺失CHK2并不会消除G1/S和G2/M检查点的启动与维持[3]。
CHK1与CHK2同属DNA损伤应答中的检查点激酶,但二者的功能侧重会随损伤类型和细胞状态而变化。CHK1主要应答复制应激,参与S期和G2检查点调控;CHK2则更多在DNA双链断裂后经ATM激活,参与持续损伤信号传递、G1/S和G2/M检查点调控,并在特定条件下参与p53依赖的细胞命运决定。这种差异体现为功能侧重,而非严格分工,因为二者存在一定功能重叠。CHK2的作用也不局限于凋亡,在特定情境下还可能参与应激适应性自噬等反应[5]。
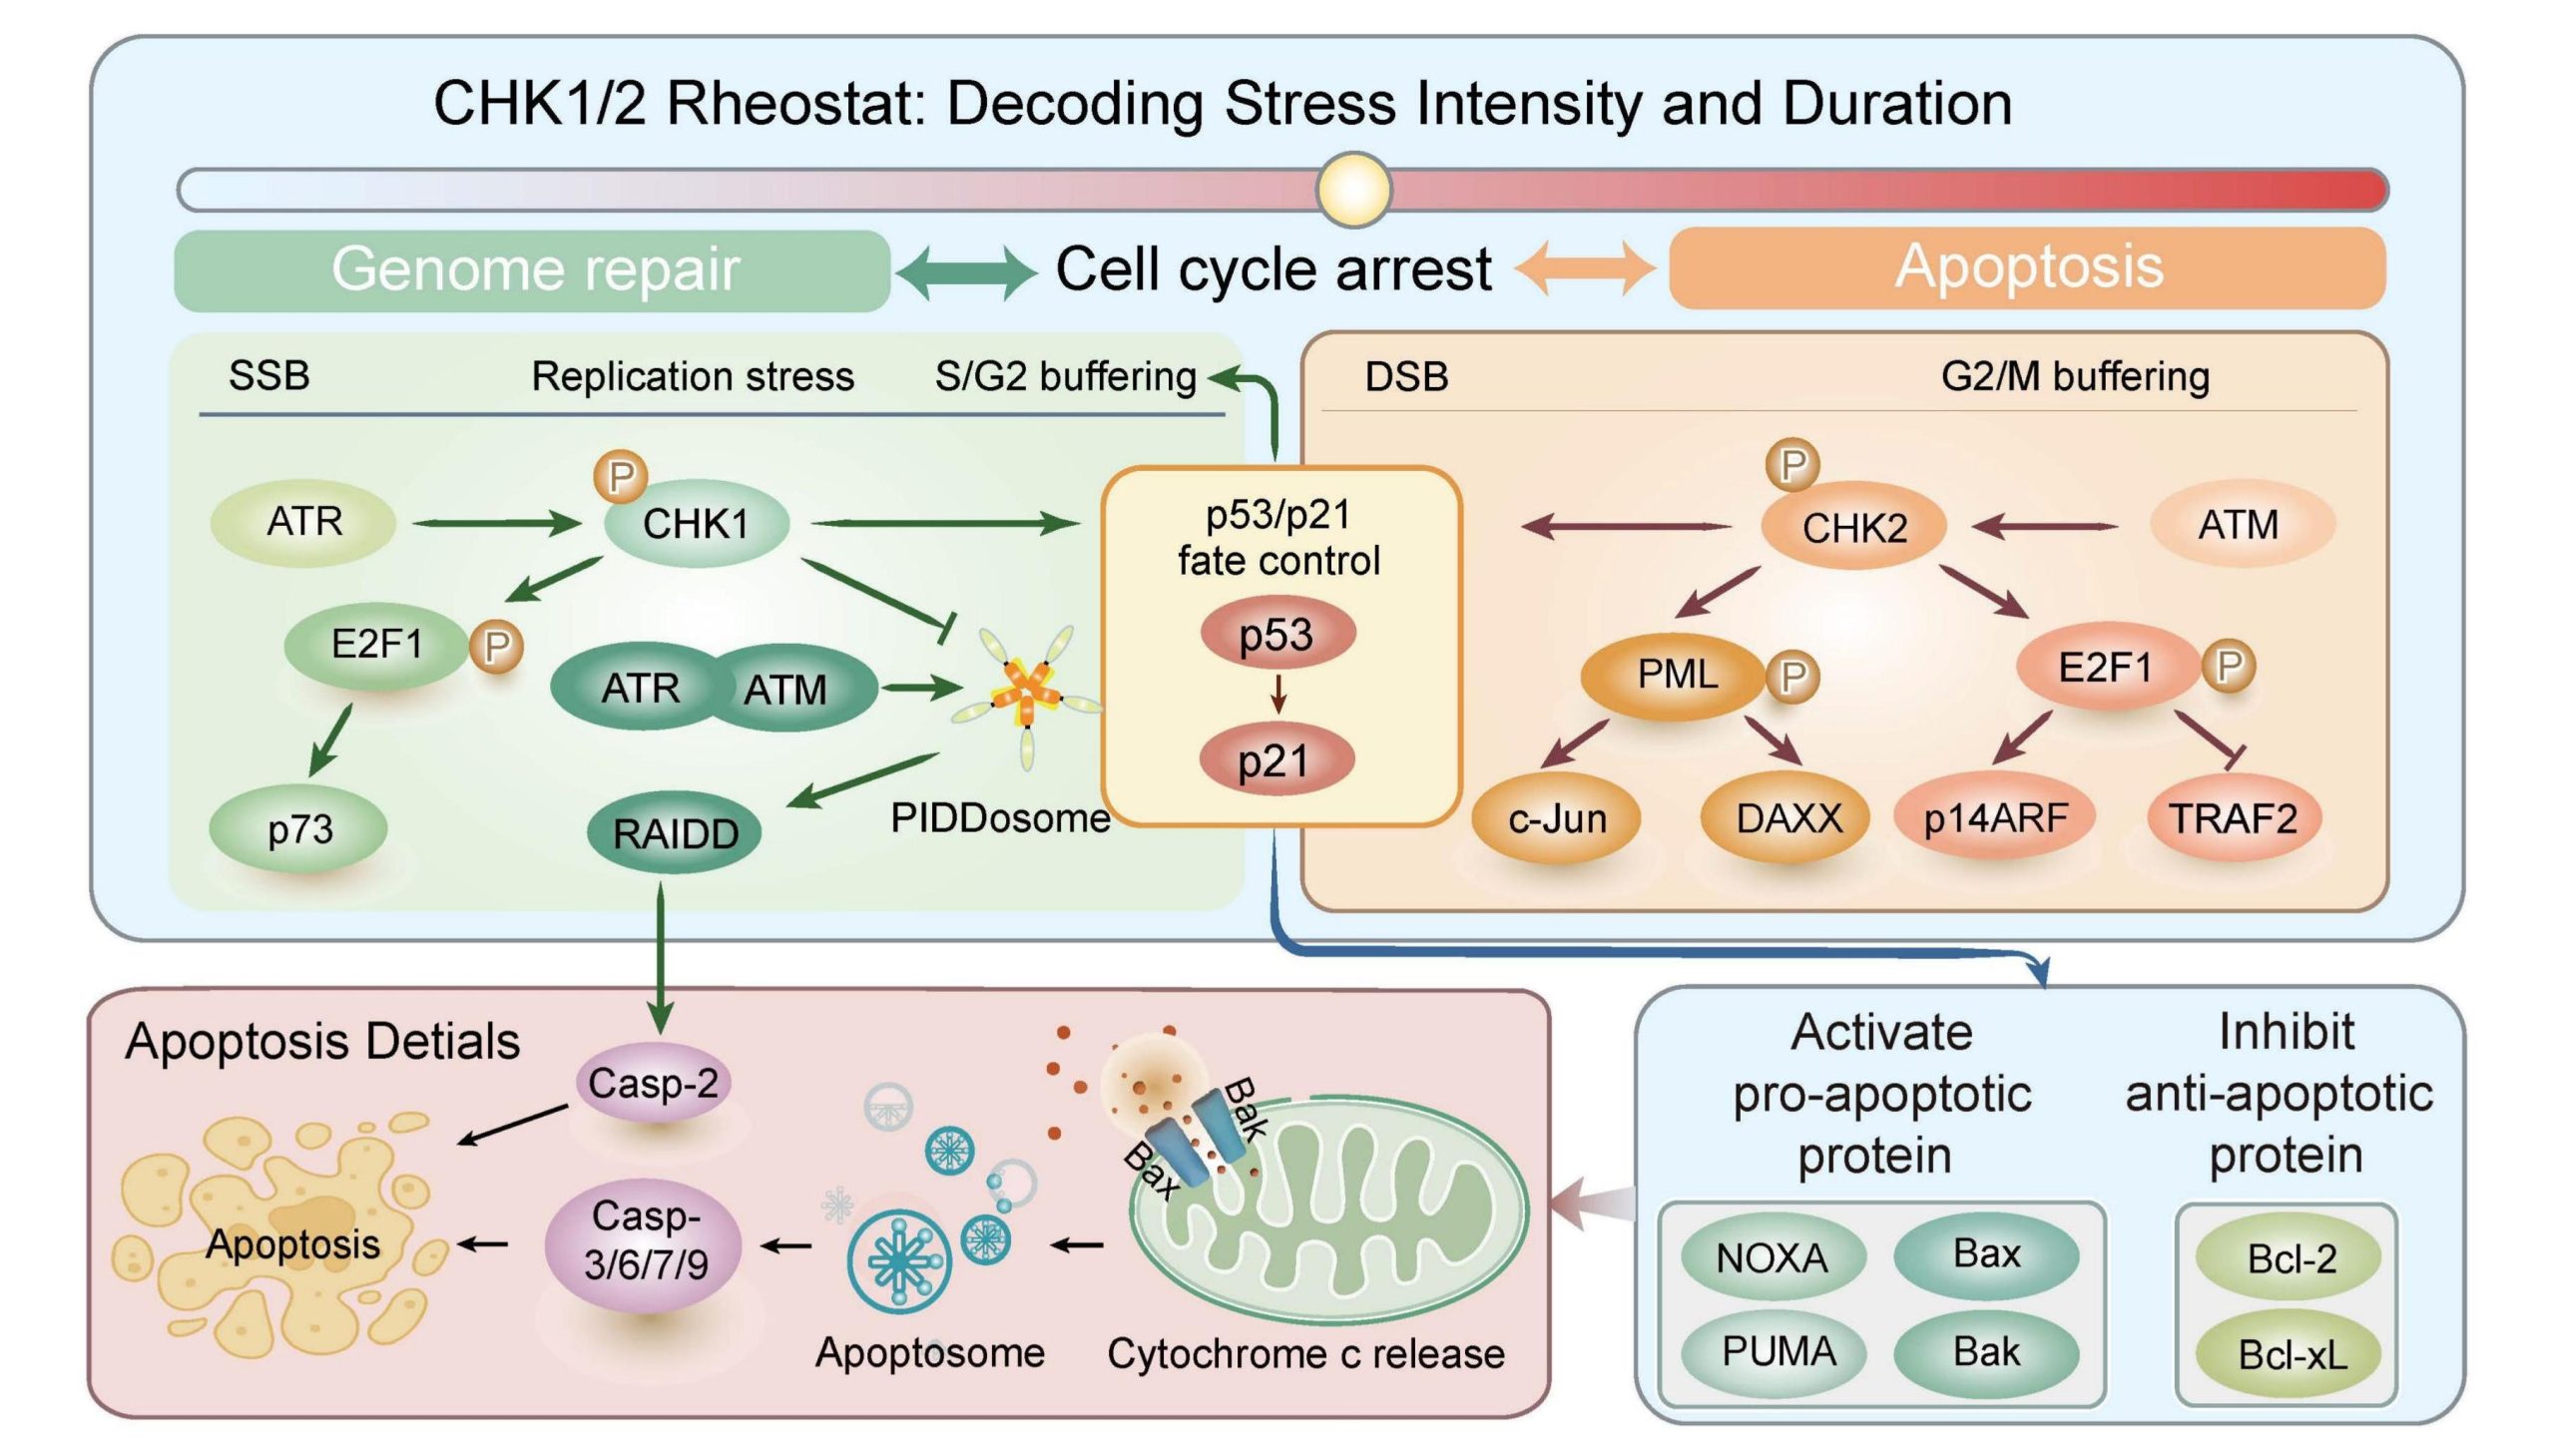
图2. CHK1/CHK2 相关凋亡阈值调控的概念模型[5]
CHEK2变异与乳腺癌风险
CHEK2不同类型变异对CHK2蛋白稳定性和功能的影响存在差异,相关乳腺癌风险还需结合功能分类解读。c.1100del(p.T367Mfs)可产生不稳定的截短蛋白,而p.I157T蛋白相对稳定,对蛋白相互作用的影响较为有限[2]。一项功能研究根据自磷酸化能力和蛋白稳定性,将部分错义变异分为功能保留、中间和功能损伤三类;功能损伤性错义变异主要位于FHA结构域和激酶结构域。在采用小鼠胚胎干细胞功能分类结果的病例-对照负荷分析中,功能保留、中间和功能损伤性变异组的乳腺癌比值比分别为1.13、1.63和2.23,功能损伤性错义变异的风险接近截短变异[4]。
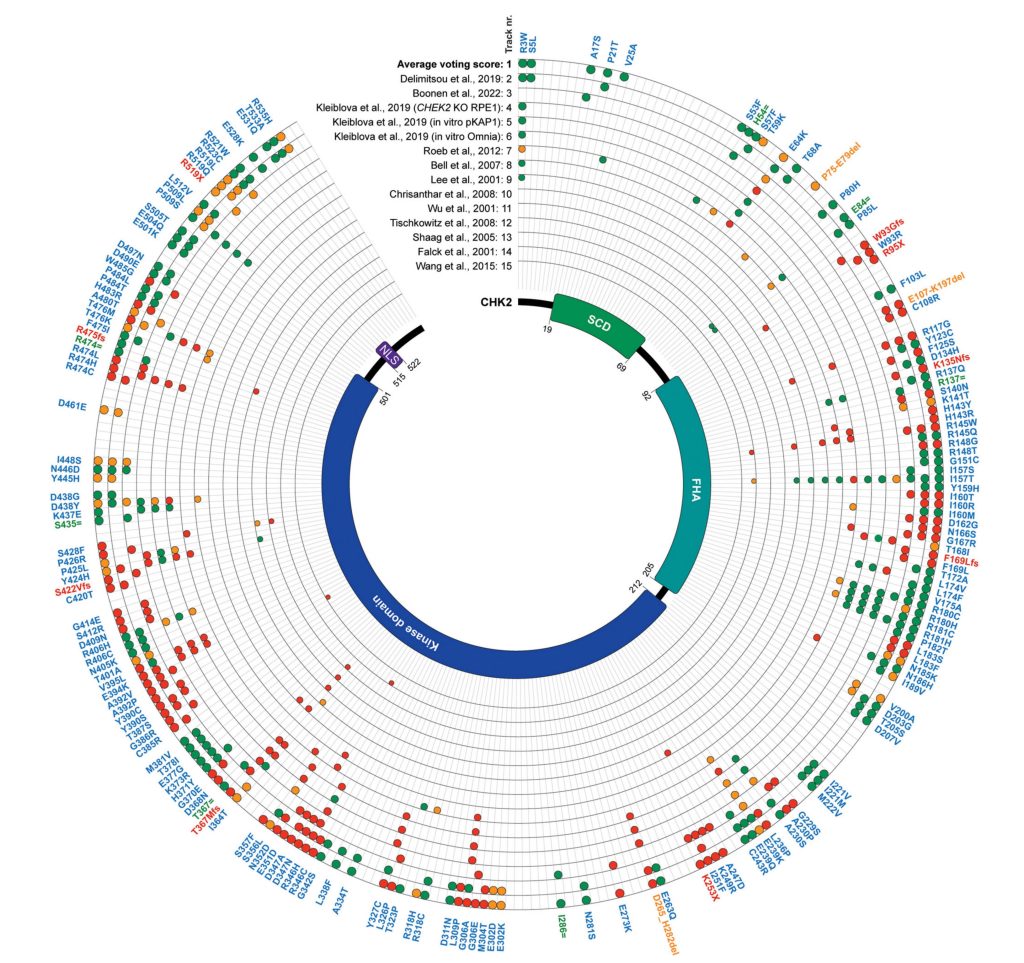
图3. CHK2蛋白的环形图[4]
展示了179个变体的功能分类,包括截短型(9个)、缺失型(3个)、同义型(7个)和错义型(160个)。CHK2变体标注于外环,按顺时针方向排列,起点为CHK2蛋白的N端,其结构域分布如中间图所示。变体根据类型以颜色编码:绿色表示同义变体;红色表示截短型变体;橙色表示缺失型变体;蓝色表示错义型变体。除第1条轨道外,其余轨道均显示来自特定研究的变体功能分类(见正文表1):“功能性”(绿色球体)、“中间型”(橙色球体)或“破坏性”(红色球体)。第1条轨道显示基于给定变体所有可用功能分类计算的平均投票分数。为此,第2至15条轨道中的分类赋予相同权重: “功能性”=100%,“中间型”=50%,“破坏性”=0%。使用此权重计算得出平均投票分数,最终分类结果为:“功能性”(绿色;81个变体)≥66.7%,“中间型”(橙色;28个变体)33.4–66.6%,“破坏性”(红色;70个变体)≤33.3%。
Stolarova等于2023年发表的ENIGMA CHEK2gether研究纳入来自15个国家的460个CHEK2错义意义未明变异(VUS),其中430个完成功能分析,340个在两项功能检测中的结果一致。功能损伤型、功能中间型和类野生型变异携带者的乳腺癌比值比(OR)分别为2.83(95% CI:2.35~3.41)、1.57(1.41~1.75)和1.19(1.08~1.31)。其中,功能损伤型错义变异的乳腺癌风险与CHEK2截短变异相近[11]。不过,p.I157T和p.R180C的功能检测未显示明确损伤,但其乳腺癌比值比仍可达约1.3,说明功能检测结果与实际人群风险并非完全一致[4]。
在人群风险方面,既往研究显示,杂合截短变异女性携带者的乳腺癌风险约增加2~3倍,80岁前终生风险约为25%[4]。早期关于1100delC的病例对照研究提示,其与约2倍乳腺癌风险相关;一项英国人群模型估计,70岁时携带者和非携带者的累计风险分别为13.7%和6.1%[2]。相比之下,I157T的乳腺癌风险低于1100delC,但芬兰、波兰、德国和白俄罗斯的研究结果并不一致[2]。
2025年,Takehara等基于日本Biobank队列开展的东亚人群病例对照研究进一步补充了相关证据。该研究在112,141名研究对象中经质量控制纳入111,571人,评估了23种癌症,并通过功能分析补充CHEK2错义变异的判定。研究将ClinVar判定为致病性或可能致病性、预测为功能缺失型,或经功能分析显示受损的变异定义为损伤性胚系变异(gDV),共识别77个gDV,其中36个为功能分析判定的损伤性错义变异。CHEK2 gDV与女性乳腺癌和前列腺癌风险均相关,OR均为1.8;女性乳腺癌的95% CI为1.3~2.6,前列腺癌的95% CI为1.2~2.6。在其他所研究癌种中,未见达到校正后显著性标准的关联。乳腺癌或前列腺癌患者中,gDV携带者与非携带者在年龄、病理特征和总体生存方面也未见显著差异[12]。
综合上述研究,CHEK2相关风险评估应结合变异类型、功能证据、人群风险、个人史和家族史进行分层。2023年ACMG临床实践资源和美国国立综合癌症网络(NCCN)相关建议已为致病性/可能致病性(P/LP)变异的临床风险管理提供了现行框架[9][10];VUS不应直接作为临床管理依据。对于东亚人群,2025年研究未支持仅因携带CHEK2 gDV而对所有携带者统一实施额外系统性管理,是否加强筛查仍应结合个人史、家族史及其他风险特征[12]。
CHEK2与肿瘤免疫
CHEK2与肿瘤免疫的关系目前主要来自泛癌分析和动物模型。泛癌分析提示,肿瘤突变负荷与CHEK2突变状态相关,其关联不完全由CHEK2表达水平解释;磷酸化CHK2水平可能进一步影响这一效应[6]。在CHEK2缺陷的小鼠结直肠癌和黑色素瘤模型中,PD-1阻断可观察到肿瘤消退,并伴随CD8阳性T细胞浸润增加[6]。另一方面,在部分模型中,CHK2可通过ATM–CHK2–STAT1–IRF1轴上调PD-L1,说明其作用方向并不总是指向免疫激活[5]。关于cGAS–STING和I型干扰素通路的直接证据,主要来自CHK1或CHK1/CHK2联合抑制研究;CHK2在其中的作用幅度尚未确定,其与STING的直接联系仍属推测[5][6]。
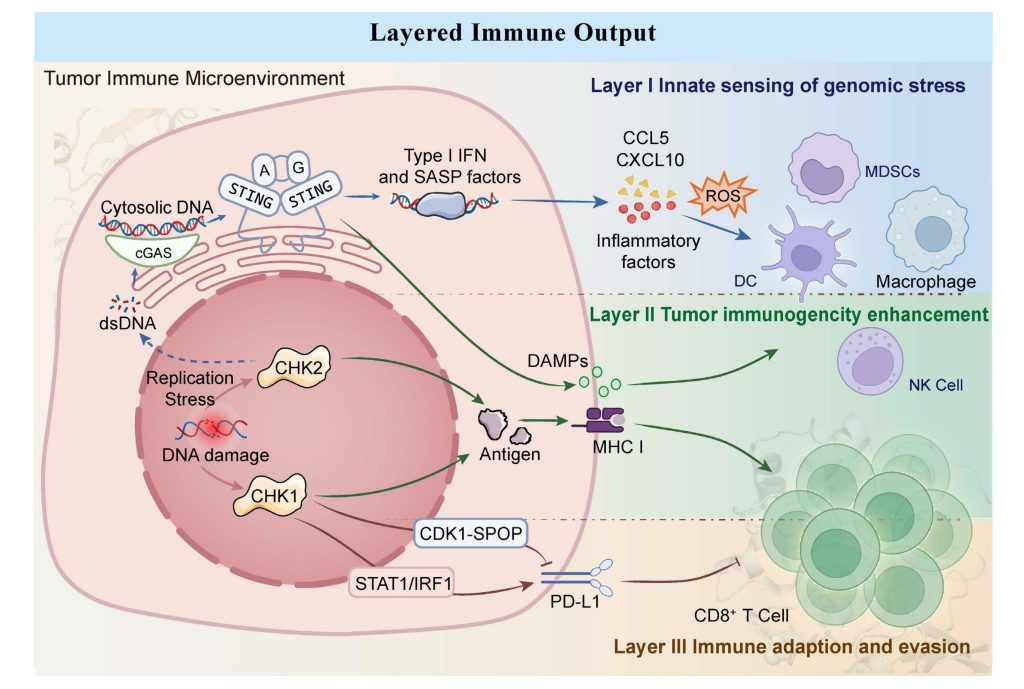
图4. CHK1/CHK2相关免疫输出的概念性三层模型[5]
图3所示三层模型是对DNA损伤应答与肿瘤免疫可能联系的概念性整合,图中各层的证据来源和与CHK2的关联强度并不相同。第一层涉及胞质dsDNA或ssDNA积累、cGAS–STING通路以及I型干扰素(IFN)和衰老相关分泌表型(SASP)因子的产生;相关证据主要来自CHK1抑制或CHK1/CHK2联合扰动情境。第二层涉及损伤相关分子模式(DAMPs)释放、树突状细胞(DC)募集与成熟、抗原呈递以及细胞毒性CD8⁺ T细胞的启动和增殖;DDR功能紊乱在特定情境下可能通过增加基因组不稳定性和新抗原生成,增强肿瘤免疫原性。第三层涉及持续基因毒性应激下的ATM–CHK2–STAT1–IRF1轴及PD-L1上调,可能促进免疫逃逸。因此,该模型适合作为整合DDR相关免疫效应的概念框架,CHK2对各层的特异性贡献仍需按具体证据分别判断[5]。
CHEK2基因检测的临床应用
关于CHEK2相关乳腺癌风险,《中国家族遗传性肿瘤临床诊疗专家共识(2021年版)(1)——家族遗传性乳腺癌》将CHEK2与ATM列为中度外显率乳腺癌易感基因,认为其乳腺癌发病风险约增加2~4倍[7]。《乳腺癌遗传咨询专家共识(2026)》将CHEK2列入中等外显率基因,给出的终生乳腺癌风险为25%~30%[8]。在筛查方面,该共识建议ATM、CHEK2等中等外显率基因携带者于30~40岁启动每年乳腺X线联合超声检查;对于乳腺组织致密者,可个体化补充乳腺MRI,证据等级为Ⅳ级[8]。同一共识表2将CHEK2的筛查年龄范围列为30~75岁;这里的30~40岁表示筛查起始年龄,30~75岁表示表格列出的适用筛查年龄范围,两者对应不同的时间概念[8]。对于双等位基因P/LP变异携带者,共识提示其风险可能更高,建议自30岁起采取更积极的风险管理,但未在该处规定具体影像方案[8]。
ACMG于2023年发布的临床实践资源进一步指出,CHEK2相关风险呈连续分布,受具体变异类型、家族史以及其他遗传和非遗传因素影响,需要按这些因素进行分层评估,而非仅作“携带”或“不携带”的二分判断[9]。截短变异与女性乳腺癌易感的关联较为明确,整体风险高于多数错义变异;p.Ile157Thr和p.Ser428Phe单独存在时的风险和外显率低于通常具有临床可操作性的水平,而p.Arg117Gly可能是风险较高的例外。变异报告应同时说明致病性、预期外显率以及是否属于低外显率变异;VUS不应用于临床管理或家属预测性检测,并应向受检者说明其未来可能重新分类。对于截短变异携带者,乳腺监测应结合个体化风险评估及所在国家或地区的指南制定;多数错义变异的监测安排需同时依据其他风险因素,结直肠癌和前列腺癌的风险管理同样需要结合家族史及其他风险因素[9]。
在此基础上,NCCN发布的《遗传性/家族性高风险评估:乳腺癌、卵巢癌、胰腺癌和前列腺癌》指南(Version 1.2027,2026年8月31日)将CHEK2相关风险进一步按变异类型区分。指南列出的CHEK2原发乳腺癌绝对风险为23%~27%,这一数据仅适用于移码变异,以及除p.Ile157Thr、p.Ser428Phe、p.Thr476Met和p.Glu64Lys以外的错义致病性/可能致病性(P/LP)变异。对于上述4种变异,乳腺癌和前列腺癌风险似乎较低,不建议仅因检出这些变异而增加额外的肿瘤风险管理;具体管理仍应依据该变异的最佳风险估计,并结合个人史和家族史。对于需要按CHEK2相关风险进行管理的女性携带者,NCCN建议40岁起每年进行乳腺X线检查,并可考虑从30~35岁起进行乳腺MRI;男性由于CHEK2与前列腺癌风险的关联证据仍在形成,可考虑从40岁起每年进行前列腺特异性抗原(PSA)筛查。对于双等位基因CHEK2 P/LP变异携带者,侵袭性乳腺癌风险可能更高,更可能在50岁及以前确诊或出现多原发乳腺癌;但由于研究样本量较小,尚难准确估计其终生风险,因此仍应结合个人史和家族史制定风险管理方案[10]。
总结
CHEK2编码DNA损伤应答中的检查点激酶CHK2。DNA双链断裂后,CHK2主要在ATM介导下被激活,通过调控p53、CDC25和BRCA1等底物参与细胞周期检查点、DNA修复及细胞命运决定;其与CHK1存在功能重叠,但功能侧重不同,并非严格分工[1][3][5]。早期研究曾将CHEK2与Li-Fraumeni综合征联系起来,后续证据不支持CHEK2导致高外显率的Li-Fraumeni综合征;目前更适合将其理解为中等外显率肿瘤易感基因[2][3][10]。风险评估应结合具体变异类型、个人史、家族史以及其他遗传和非遗传因素进行分层。
CHEK2相关乳腺癌风险呈现与变异类型和功能状态相关的连续分布:多数截短变异的风险高于多数错义变异,功能损伤型错义变异的风险可接近截短变异[4][11]。p.Ile157Thr、p.Ser428Phe、p.Thr476Met和p.Glu64Lys等变异的风险需结合各自的功能与人群证据解读,p.Arg117Gly可能是风险较高的错义变异例外[4][9][10]。2025年东亚人群研究进一步显示,CHEK2 gDV与女性乳腺癌和前列腺癌风险相关,而其他所研究癌种未达到校正后显著性标准[12]。P/LP变异的风险管理应结合变异类型、功能证据、个人史和家族史;VUS不应直接用于临床管理或家属预测性检测[9][10]。CHEK2与肿瘤免疫的研究目前仍主要来自泛癌分析和前临床模型,相关机制及其临床意义尚需更多研究验证[5][6]。
参考文献:
[1] Bartek J, Falck J, Lukas J. CHK2 kinase — a busy messenger. Nat Rev Mol Cell Biol, 2001, 2: 877-886.
[2] Nevanlinna H, Bartek J. The CHEK2 gene and inherited breast cancer susceptibility. Oncogene, 2006, 25: 5912-5919.
[3] Antoni L, Sodha N, Collins I, Garrett MD. CHK2 kinase: cancer susceptibility and cancer therapy – two sides of the same coin? Nat Rev Cancer, 2007, 7: 925-936.
[4] Boonen RACM, Vreeswijk MPG, van Attikum H. CHEK2 variants: linking functional impact to cancer risk. Trends Cancer, 2022, 8(9): 759-770.
[5] Yang J, Liu Z, Chen Y, Feng Y, Liu Y, et al. CHK1 and CHK2 as context-dependent rheostats of genotoxic stress: implications for cell fate and tumor immunity. Int J Biol Sci, 2026, 22(15): 8511-8531.
[6] Qian H, Ali H, Karri V, Low JT, Ashley DM, et al. Beyond DNA damage response: immunomodulatory attributes of CHEK2 in solid tumors. Oncotarget, 2025, 16: 445-453.
[7] 中国抗癌协会家族遗传性肿瘤专业委员会. 中国家族遗传性肿瘤临床诊疗专家共识(2021年版)(1)——家族遗传性乳腺癌. 中国肿瘤临床, 2021, 48(23): 1189-1195.
[8] 中国抗癌协会乳腺癌整合防筛专业委员会. 乳腺癌遗传咨询专家共识. 中华乳腺病杂志(电子版), 2026, 20(4): 197-206.
[9] Hanson H, Astiazaran-Symonds E, Amendola LM, et al. Management of individuals with germline pathogenic/likely pathogenic variants in CHEK2: A clinical practice resource of the American College of Medical Genetics and Genomics (ACMG). Genetics in Medicine. 2023;25(10):100870. doi:10.1016/j.gim.2023.100870.
[10] National Comprehensive Cancer Network. Genetic/Familial High-Risk Assessment: Breast, Ovarian, Pancreatic, and Prostate. Version 1.2027. August 31, 2026.
[11] Stolarova L, Kleiblova P, Zemankova P, et al. ENIGMA CHEK2gether Project: A Comprehensive Study Identifies Functionally Impaired CHEK2 Germline Missense Variants Associated with Increased Breast Cancer Risk. Clin Cancer Res, 2023, 29(16): 3037-3050.
[12] Takehara Y, Usui Y, Stolarova L, et al. Case-Control Study for 23 Cancer Types With Functional Analysis of CHEK2: Risk Estimation and Clinical Recommendations in East Asia. JCO Precis Oncol, 2025, 9: e2400945.
TargetCap® Core Exome Panel v3.0
TargetCap@ Core Exome Panel v3.0基于伯科高品质DNA探针合成技术开发,全流程国产制造,由~40万条探针组成,以GRCh38/hg38人类参考基因组设计,参考Refseq、CCDS、ClinVar等数据库,覆盖19,524个基因,目标区域为33.9Mb。
捕获性能比较
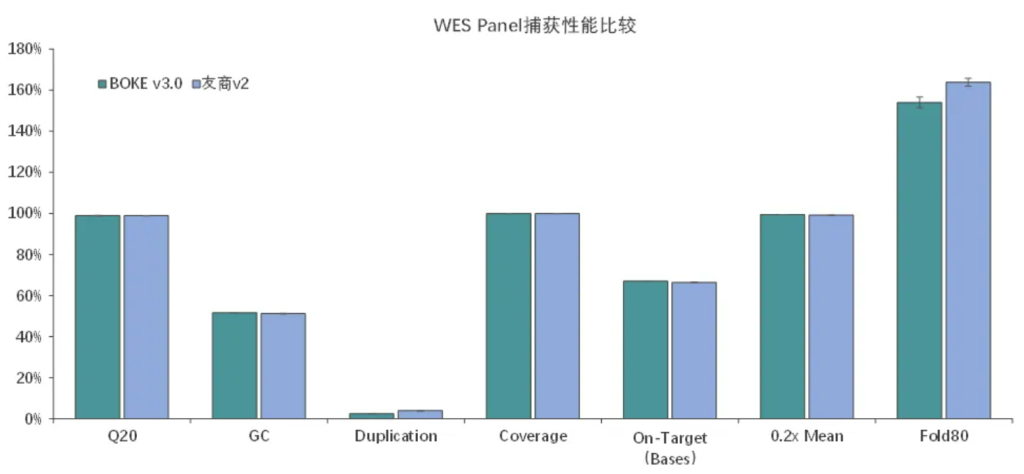
伯科全外芯片v3.0性能优异与国外友商同类型产品v2相当,中靶率、覆盖率、覆盖均一性等参数均达到国际领先水平。
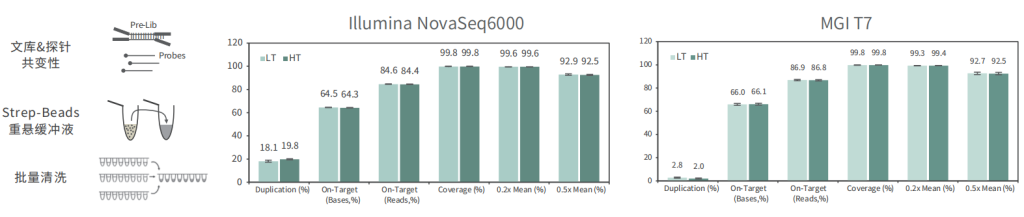
适配高通量流程平台
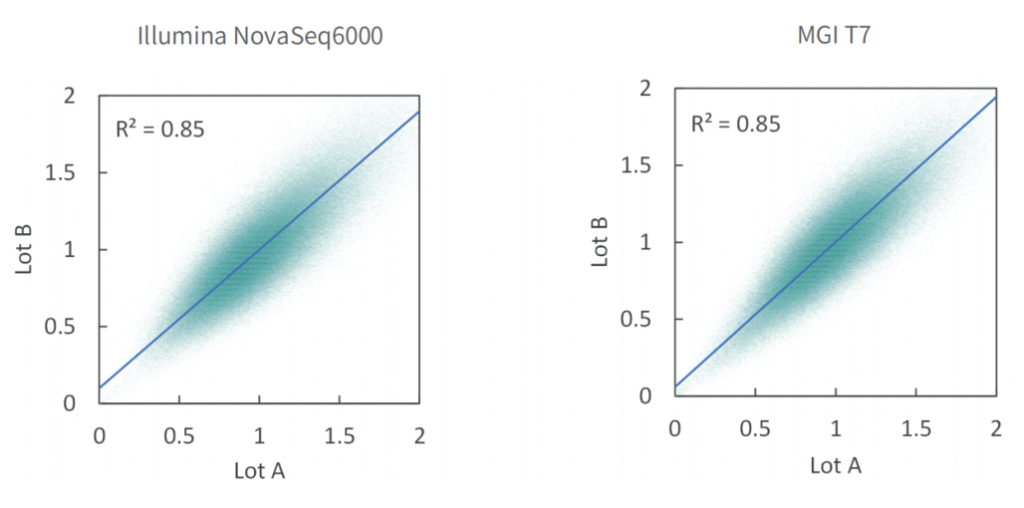
批次稳定
使用不同批次TargetCap® Core Exome Panel v3.0芯片对NA12878 gDNA进行捕获测序,结果显示,不同批次芯片在不同测序平台上均显示出优异的稳定性,不同位点的相对深度相关性高,批次稳定。
变异检测准确
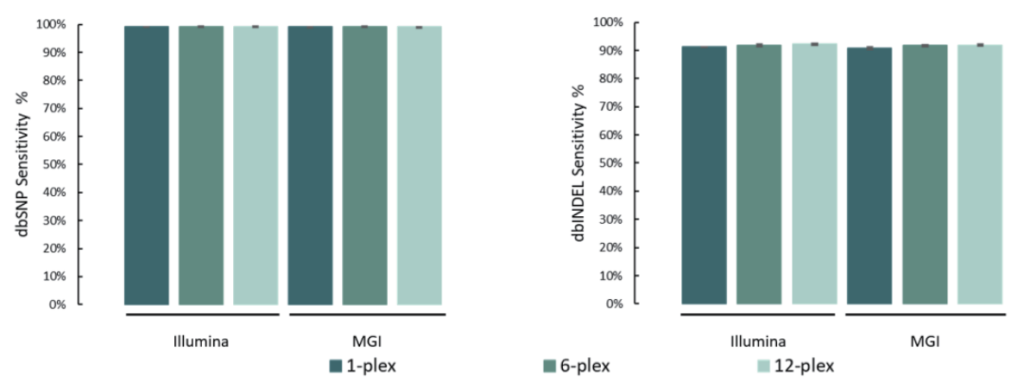
单核苷酸变异(SNV)和插入缺失 (INDEL)是基因组变异的常见形式,也是引起人类疾病的重要原因。
选取NA12878标准品,与预期SNV和INDEL变异进行比较。结果表明,在MGI与Illumina测序平台,SNP灵敏度为99.1%,INDEL灵敏度为91.6%。
添加线粒体模块临床样本表现
20例全血样本(S1#-S20#),采用1-4 Plex方式使用TargetCap® Core Exome Panel v3.0添加线粒体模块进行过夜杂交捕获;其中,S1#-S10#在Illumina NovaSeq X Plus平台测序, S11#-S20#在MGI MGISEQ-T7平台测序,均采用150PE模式测序。得到测序数据后,抽取8Gb数据进行生信分析。
两种测序平台的数据表现相近,平均深度分别为111x/115x (Illumina/MGI),中靶率优异均> 85%,覆盖均一性极佳(0.2X_MD≥99.3%);仅使用8Gb数据,高达98.5%的捕获区域达到了30X以上,99.5%的捕获区域达到20X以上,为临床样本检测提供了可靠的捕获数据。
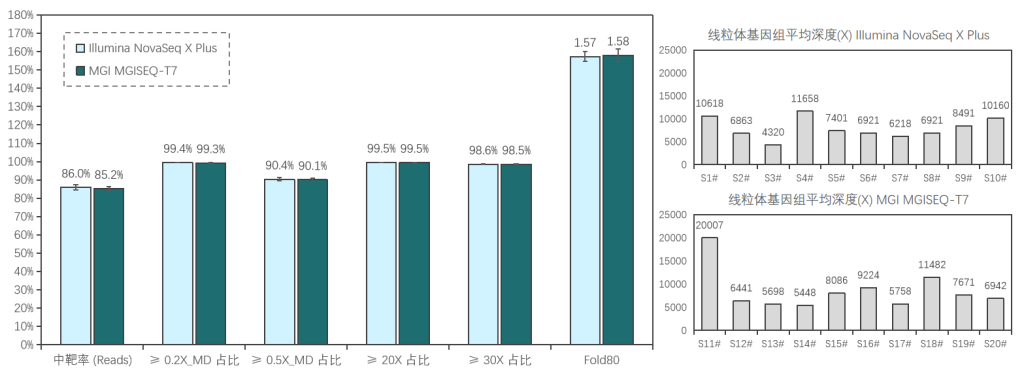
≥0.2X/0.5X_MD: Mean Depth,覆盖深度≥平均深度的0.2/0.5倍深度的区域占总区域的比例,用于表征覆盖均一性性能,越接近100%越好。
TargetCap® Core Exome Panel v7.0
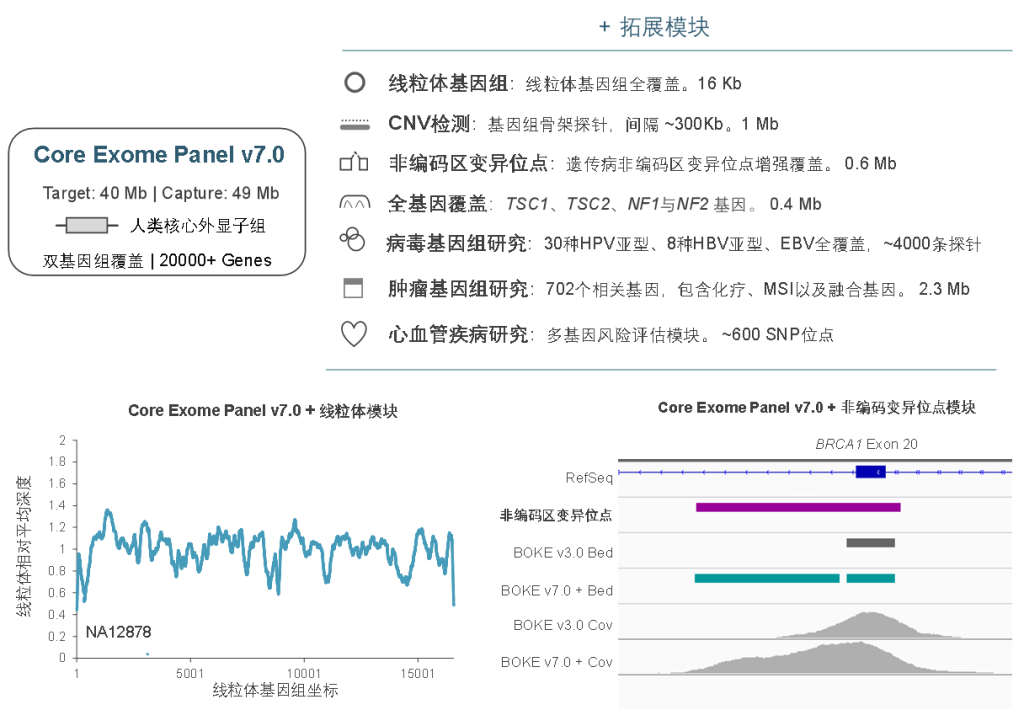
TargetCap® Core Exome Panel v7.0(下文简称BOKE v7.0),该WES Panel增强了基因组hg19传统研究区域的覆盖,兼顾 hg19 & hg38 双版本基因组,可以更好的保证临床科研与转化的延续性。目标区域和捕获区域大小分别为40Mb和49Mb,对 hg19 传统研究区域覆盖提升至99.7%(友商I-v1),hg38传统研究区域覆盖相近(友商A-v8)。同时,新添加数百个具有一定功能与表型的基因,总基因数量达到20000+。
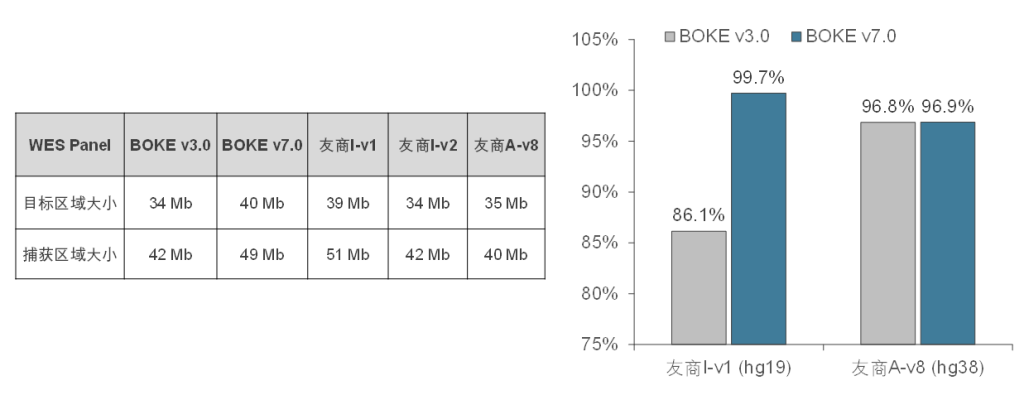
BOKE Core Exome Panel v7.0目标区域大小以及对不同友商产品目标区域的覆盖情况
在捕获性能方面,TargetCap® Core Exome Panel v7.0依然表现优异,与TargetCap® Core Exome Panel v3.0表现相近。在测序9Gb条件下,平均深度达到110x左右,20x和30x以上区域占比分别为99.5%和98.5%,Fold 80为1.5-1.6之间,与国际领先产品数据表现相当。
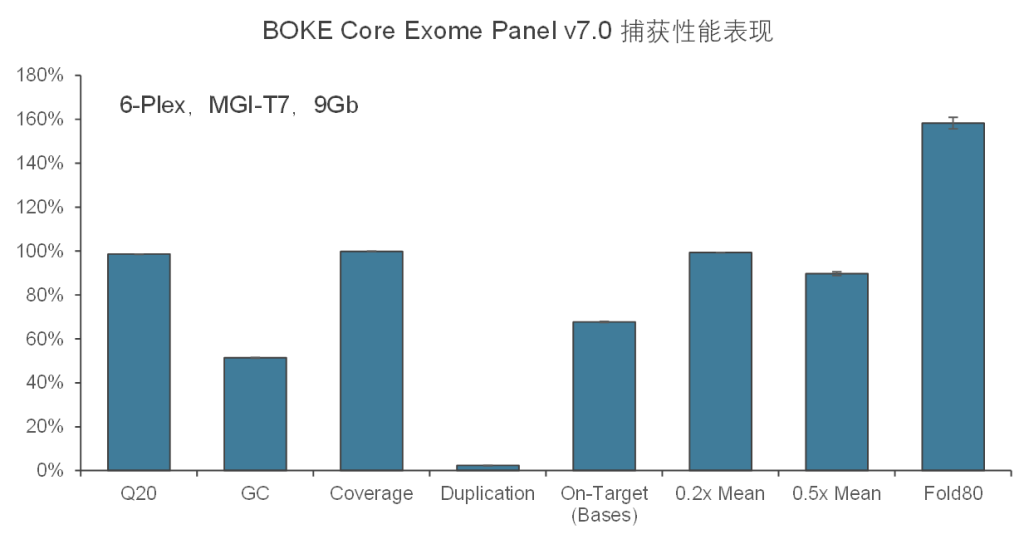
同时,TargetCap® Core Exome Panel v7.0也可灵活的与拓展模块组合使用,满足不同场景的临床研究的需求及转化应用,包括线粒体、遗传病非编码区变异位点、单基因全覆盖、病毒基因组、肿瘤全景变异检测、重大疾病多基因风险评估模块等。此外,伯科公司自研自造的寡核苷酸合成平台可以快速响应个性化定制的需求,为人类基因组分子遗传学的研究与转化,提供更加全面高效的解决方案。