APC:Wnt/β-catenin信号调控与临床遗传评估
- boke
- 2026-10-09
- 9:24 上午
APC基因
APC(APC regulator of Wnt signaling pathway)位于5号染色体长臂5q22.2,基因组跨度约139 kb,含20个外显子。APC编码Wnt信号通路中的拮抗性肿瘤抑制蛋白,参与细胞迁移、黏附、转录激活和凋亡。其胚系致病性或可能致病性变异与常染色体显性遗传的家族性腺瘤性息肉病(familial adenomatous polyposis,FAP)相关,APC体细胞变异也常见于结直肠癌;致病性或可能致病性变异位点共2,591个。
APC基因的发现
1991年,Groden等对61名无亲缘关系的腺瘤性息肉病患者进行研究,在两名患者的染色体缺失区域内确定了DP1、SRP19和DP2.5三个候选基因。对DP2.5外显子进行单链构象多态性分析后,研究者检出4种患者特异变异,包括导致提前终止密码子形成的碱基置换和造成移码的小片段缺失。其中一名患者的2 bp缺失经双亲检测证实为新发变异,并传递给其两个子女。研究据此确认DP2.5即APC基因[1]。
APC蛋白结构与功能区域
APC经典蛋白含2,843个氨基酸,相对分子质量约310 kDa,是具有多种相互作用区域的支架蛋白。其N端含寡聚化区和Armadillo重复结构域,中部含结合β-catenin的15氨基酸和20氨基酸重复区以及结合Axin的SAMP重复区,C端含碱性区和与EB1等微管相关蛋白相互作用的区域。APC蛋白中约三分之二的区域预测为内在无序区,这些区域可容纳多个相互作用位点并参与调控;不同区域的组合使APC同时连接Wnt信号复合体和细胞骨架网络[2][3]。
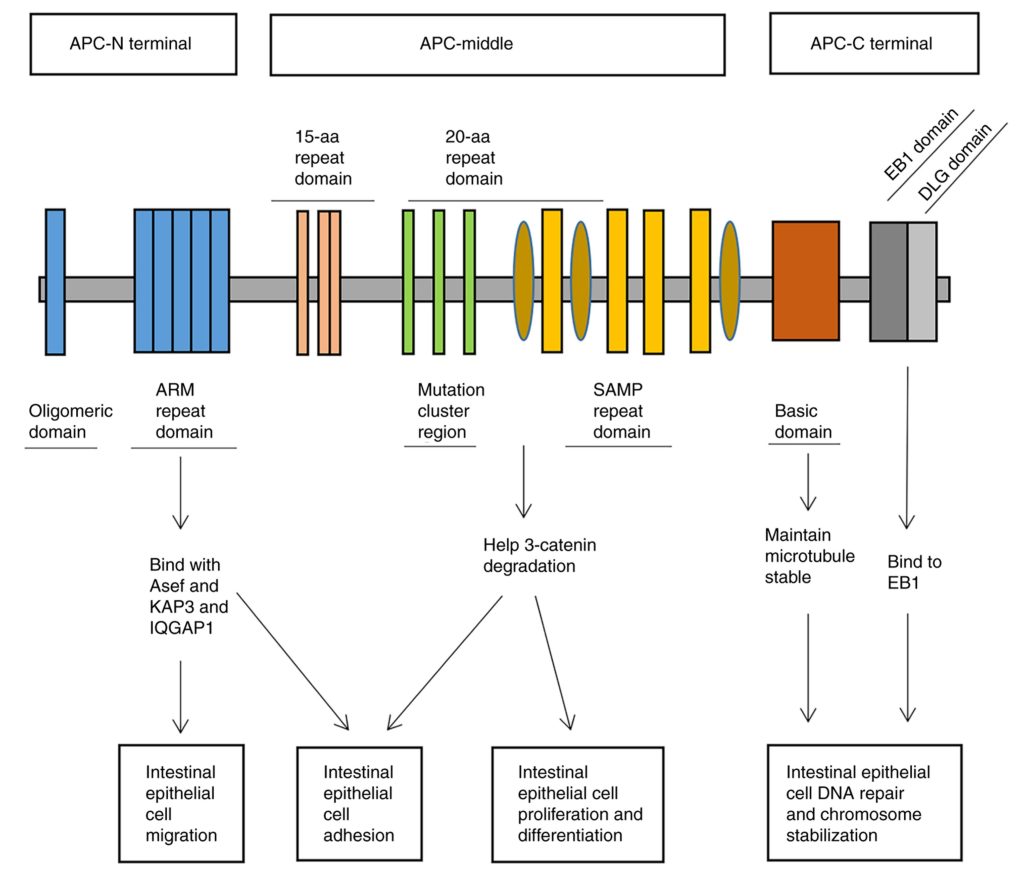
图1. APC的结构及其在小肠上皮细胞中的功能与机制[3]
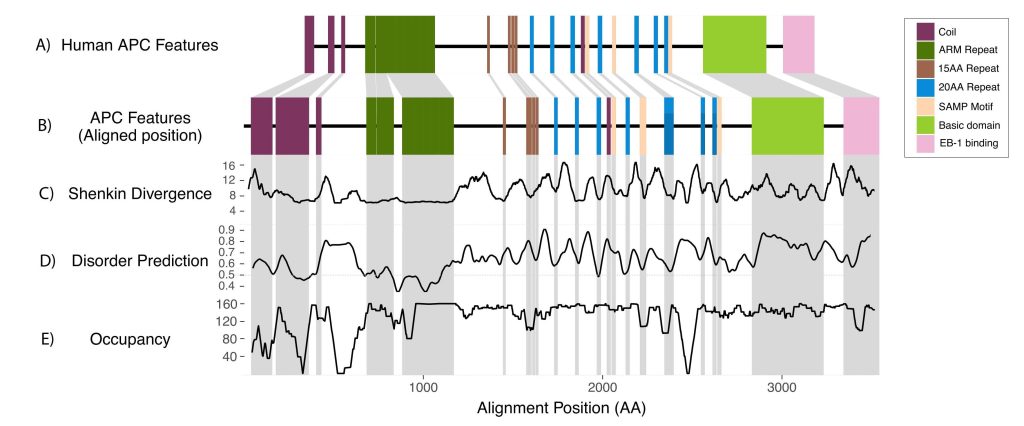
图2. 158个脊索动物同源基因的多序列比对中APC的特征[2]
APC对经典Wnt/β-catenin信号的调控
经典Wnt/β-catenin信号可分为胞外配体、膜受体、胞质信号复合体及核内转录四个层级,APC位于胞质降解复合体中[4]。在Wnt信号未激活时,APC与Axin、CK1和GSK3β等共同参与β-catenin降解复合体的组装[2][4][5]。CK1和GSK3β依次磷酸化β-catenin,随后经泛素化并由蛋白酶体降解[5]。Wnt配体与Frizzled及LRP5/6受体结合后,降解复合体受到抑制,β-catenin在胞质中积累并进入细胞核,与TCF/LEF共同调控靶基因表达[4][5]。APC功能受损会削弱对β-catenin的限制并增强经典Wnt/β-catenin通路的转录输出[2][5]。
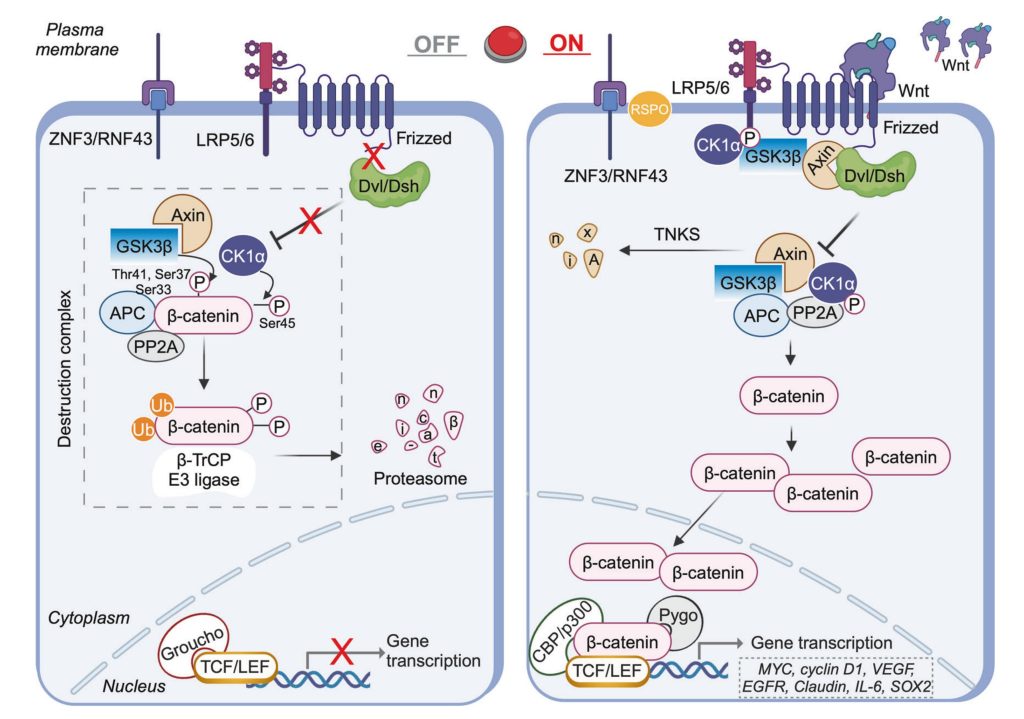
图3. 经典Wnt通路信号传导[5]
APC与细胞骨架调控
APC还通过不同区域与细胞骨架相关蛋白相互作用。Armadillo重复结构域可结合Asef等蛋白;其碱性区和C端与微管及EB1相关,截短形式对Asef的调节也可能与全长蛋白不同。相关研究将APC与细胞迁移和黏附联系起来,但具体效应随细胞模型而异[2][3]。
APC截短变异、MCR与“just-right”模型
APC变异可形成不同位置的截短蛋白;截短位置不同,蛋白保留的β-catenin结合重复、SAMP重复及C端细胞骨架相关区域也可能不同,功能后果并不完全相同。APC截短变异可集中于突变簇区(mutation cluster region,MCR),且可能保留不等程度的β-catenin调节能力[3][6]。《86个罕见病病种诊疗指南(2025年版)》指出,FAP相关APC变异中移码和无义变异占比超过80%,约15%的病例存在APC大片段缺失;该指南记载,约60%的经典型相关变异位于第1284~1580密码子区间。腺瘤形成通常涉及APC双等位基因失活;常见模式为一条等位基因先有胚系变异,另一条随后发生体细胞变异或缺失,进而削弱APC对β-catenin的调节并使Wnt信号输出失衡[7]。APC变异位置与FAP表型类别相关:衰减型相关变异多位于第157密码子之前、第1595密码子之后或外显子9选择性剪接区;经典型相关变异多位于第178~309及409~1580密码子[7]。
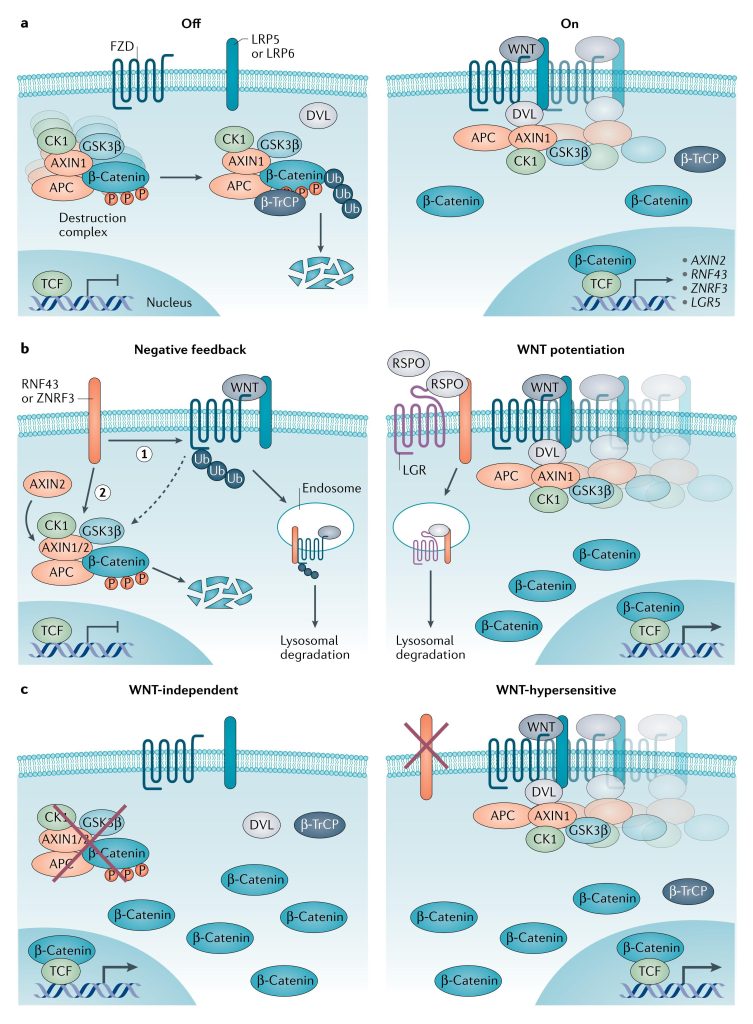
图4. WnT 信号通路的调控及其在癌症中向 WnT 非依赖性或 WnT 超敏性生长状态转化的突变途径[6]
“just-right”模型认为,双等位APC变异组合可能被选择为保留一定程度的β-catenin调控能力,使Wnt信号输出达到有利于克隆扩增的范围;截短蛋白仍可能保留部分调节功能[6]。部分5′端截短变异还可通过第184密码子附近的替代翻译起始,产生缺少关键功能区的蛋白,并与衰减型表型相关[8]。
APC突变与腺瘤克隆演化
在FAP相关模型及患者样本中,第一次APC等位基因失活可使肠道干细胞获得克隆竞争优势;突变隐窝形成一定范围的细胞场后,腺瘤发生概率进一步增加。多色谱系示踪和单细胞研究显示,部分早期腺瘤由多个APC突变克隆共同构成,随后可在其他驱动改变和克隆间相互作用的影响下逐渐转向单克隆[9]。 Cañellas-Socias等综述归纳的类器官模型显示,APC、KRAS、TP53与TGFBR2或SMAD4四条驱动通路共同发生改变后,结肠类器官可不再依赖外源WNT或EGF等干细胞生态位因子生长[10]。
APC基因检测在临床实践中的应用
FAP由APC胚系致病变异引起,呈常染色体显性遗传,近1/3病例为新发变异[11]。2021年中国共识建议对临床表型、家族史或个人史提示FAP者进行APC基因变异检测,2025年中国外科共识亦支持在临床怀疑FAP时将APC列入针对性检测范围[11][12]。
《86个罕见病病种诊疗指南(2025年版)》建议对检出APC胚系变异先证者的一级亲属进行遗传学评估和基因检测[7]。2025年中国外科共识还指出,已知家系变异可用于亲属位点定向检测;常规测序未检出APC变异而临床仍怀疑FAP时,可进一步评估大片段重排或缺失[12]。
FAP相关APC变异中,移码和无义变异占比超过80%,约15%的病例存在大片段缺失[7]。变异位置与表型类别相关:衰减型FAP相关变异多位于第157密码子之前、第1595密码子之后或第9外显子选择性剪接区(第312~412密码子);经典型FAP相关变异多位于第178~309及第409~1580密码子,约60%集中于第1284~1580密码子[7]。I1307K(c.3920T>A)属于低外显率风险等位,其与结直肠癌风险的关联在阿什肯纳兹犹太人群中的证据较强[13][14]。APC启动子1B区变异与胃腺癌及近端胃息肉病综合征(GAPPS)相关,部分变异可破坏YY1结合并降低启动子1B表达[14]。
APC体细胞嵌合可构成APC相关息肉病的分子背景[14]。对多发结直肠腺瘤而常规多基因检测未能解释表型的个体,ACG指南建议考虑转诊至遗传性肿瘤专科,按个案评估APC嵌合检测的利弊[15]。
ACG临床指南建议对具有FAP相关肠外表现的个体进行胚系APC检测,所列表现包括硬纤维瘤、筛状-桑葚样改变的甲状腺乳头状癌、双侧或多灶性先天性视网膜色素上皮肥大(CHRPE)及肝母细胞瘤(强推荐,证据确定性低)[15]。
中国家族遗传性甲状腺癌共识将APC列为FAP相关致病基因,并提到中国家族性非髓样甲状腺癌(FNMTC)家系研究曾报告包括APC在内的肿瘤易感基因变异[16]。
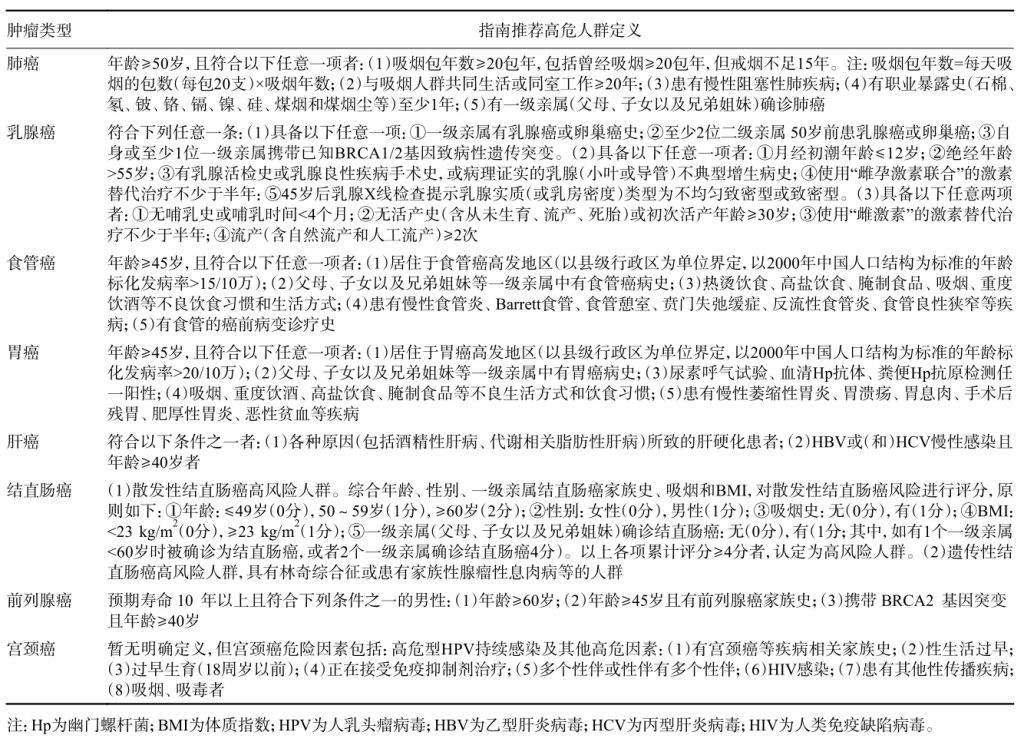
表1. 中国常见恶性肿瘤筛查指南及规范推荐的恶性肿瘤高危人群定义汇总表[17]
总结
APC于1991年通过患者特异性失活变异被鉴定为FAP相关基因[1]。APC蛋白参与β-catenin降解复合体及Wnt/β-catenin信号调控[2][4][5],其多个结构区域也参与细胞骨架相关功能[2][3]。截短位置和变异组合影响APC保留的结构及功能区域,并改变Wnt信号输出[3][6];FAP相关APC变异可包括移码、无义及大片段缺失,双等位失活影响β-catenin调控[7][8]。APC变异还与隐窝竞争及腺瘤克隆演化相关[9]。临床遗传学上,胚系APC变异与FAP相关并可用于家系定向检测[11][12];体细胞嵌合、I1307K及启动子1B区变异代表不同的变异类型与分子背景[13][14]。
参考文献:
[1] Groden J, et al. Identification and characterization of the familial adenomatous polyposis coli gene. Cell, 1991, 66(3): 589-600.
[2] Abbott J, Näthke IS. The adenomatous polyposis coli protein 30 years on. Seminars in Cell & Developmental Biology, 2023, 150-151: 28-34.
[3] Wang T, et al. Mechanism of APC truncation involved in colorectal cancer tumorigenesis (Review). Oncology Letters, 2025, 29(1): 2.
[4] Liu X, et al. Wnt/β-catenin signalling: function, biological mechanisms, and therapeutic opportunities. Signal Transduction and Targeted Therapy, 2022, 7(1): 3.
[5] Xue Y, et al. Wnt signaling pathways in biology and disease: mechanisms and therapeutic advances. Signal Transduction and Targeted Therapy, 2025, 10(1): 106.
[6] Bugter JM, et al. Mutations and mechanisms of WNT pathway tumour suppressors in cancer. Nature Reviews Cancer, 2021, 21(1): 5-21.
[7] 《86个罕见病病种诊疗指南(2025年版)》第27章“家族性腺瘤性息肉病”,2025: 155-159.
[8] Li Q, et al. Signaling pathways involved in colorectal cancer: pathogenesis and targeted therapy. Signal Transduction and Targeted Therapy, 2024, 9: 266.
[9] Ferrandon S, Kalady MF, van Neerven SM. Redefining familial adenomatous polyposis: competition, cooperation, and the path to monoclonality. Familial Cancer, 2025, 24(2): 52.
[10] Cañellas-Socias A, Sancho E, Batlle E. Mechanisms of metastatic colorectal cancer. Nature Reviews Gastroenterology & Hepatology, 2024, 21(9): 609-625.
[11] 中国抗癌协会家族遗传性肿瘤专业委员会. 中国家族遗传性肿瘤临床诊疗专家共识(2021年版)(4)——家族遗传性结直肠癌. 中国肿瘤临床, 2022, 49(1): 1-5.
[12] 中华医学会外科学分会结直肠外科学组. 遗传性结直肠癌外科诊疗中国专家共识(2025版). 中国实用外科杂志, 2025, 45(11): 1201-1217.
[13] Maratt JK, Frie A, Weiss JM. Adenomatous polyposis coli gene polyposis-related syndromes. The American Journal of Gastroenterology, 2026, 121(6): 1326-1338.
[14] Shur S, et al. A review of APC somatic mosaicism and specific APC variants – I1307K and promotor variants. Familial Cancer, 2025, 24(2): 39.
[15] Mankaney G, et al. ACG Clinical Guideline: Diagnosis and Management of Adenomatous Colorectal Polyposis Syndromes. American Journal of Gastroenterology, 2026, 121(9): 2086-2120.
[16] 中国抗癌协会家族遗传性肿瘤专业委员会. 中国家族遗传性肿瘤临床诊疗专家共识(2021年版)(5)——家族遗传性甲状腺癌. 中国肿瘤临床, 2022, 49(1): 6-11.
[17] 常见恶性肿瘤联合筛查专家组,常见恶性肿瘤联合筛查工作组. 常见恶性肿瘤联合筛查专家共识(2025版). 中国肿瘤临床, 2025, 52(14): 703-725.
TargetCap® Core Exome Panel v3.0
TargetCap@ Core Exome Panel v3.0基于伯科高品质DNA探针合成技术开发,全流程国产制造,由~40万条探针组成,以GRCh38/hg38人类参考基因组设计,参考Refseq、CCDS、ClinVar等数据库,覆盖19,524个基因,目标区域为33.9Mb。
捕获性能比较
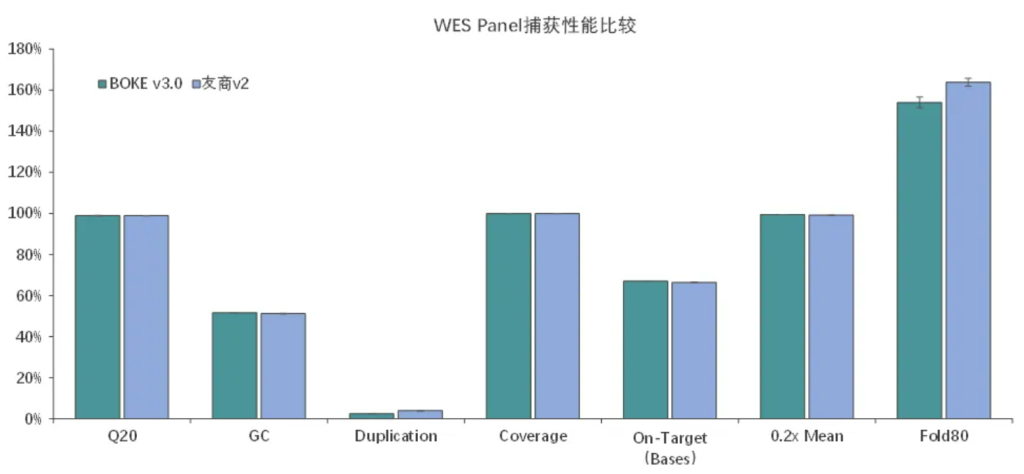
伯科全外芯片v3.0性能优异与国外友商同类型产品v2相当,中靶率、覆盖率、覆盖均一性等参数均达到国际领先水平。
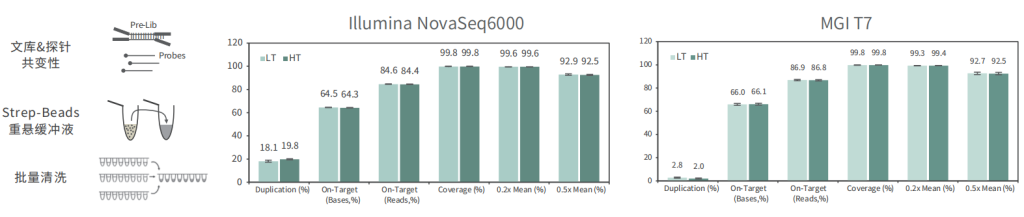
适配高通量流程平台
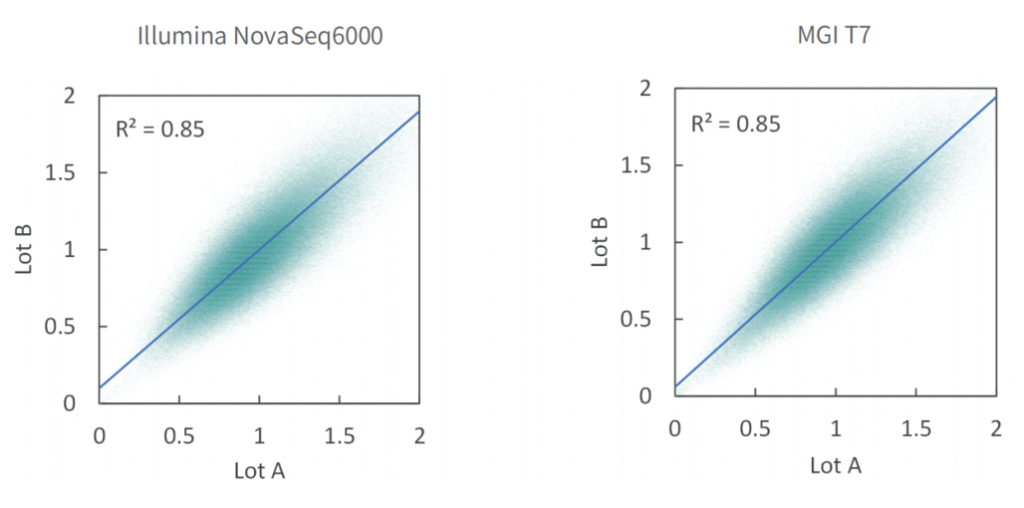
批次稳定
使用不同批次TargetCap® Core Exome Panel v3.0芯片对NA12878 gDNA进行捕获测序,结果显示,不同批次芯片在不同测序平台上均显示出优异的稳定性,不同位点的相对深度相关性高,批次稳定。
变异检测准确
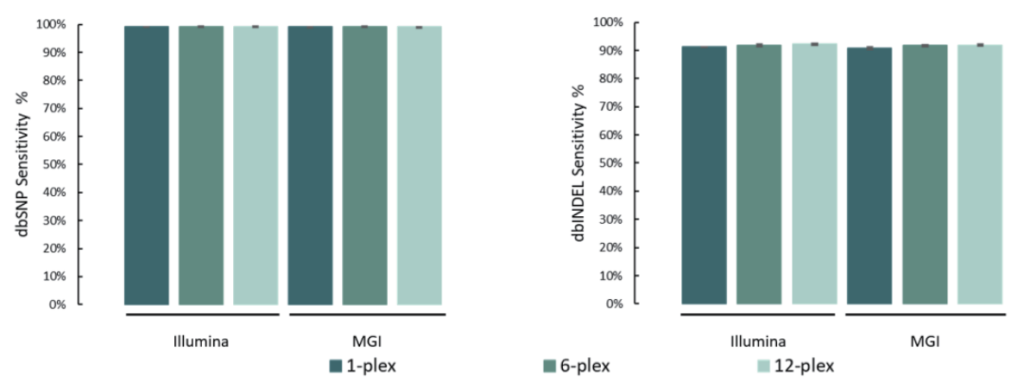
单核苷酸变异(SNV)和插入缺失 (INDEL)是基因组变异的常见形式,也是引起人类疾病的重要原因。
选取NA12878标准品,与预期SNV和INDEL变异进行比较。结果表明,在MGI与Illumina测序平台,SNP灵敏度为99.1%,INDEL灵敏度为91.6%。
添加线粒体模块临床样本表现
20例全血样本(S1#-S20#),采用1-4 Plex方式使用TargetCap® Core Exome Panel v3.0添加线粒体模块进行过夜杂交捕获;其中,S1#-S10#在Illumina NovaSeq X Plus平台测序, S11#-S20#在MGI MGISEQ-T7平台测序,均采用150PE模式测序。得到测序数据后,抽取8Gb数据进行生信分析。
两种测序平台的数据表现相近,平均深度分别为111x/115x (Illumina/MGI),中靶率优异均> 85%,覆盖均一性极佳(0.2X_MD≥99.3%);仅使用8Gb数据,高达98.5%的捕获区域达到了30X以上,99.5%的捕获区域达到20X以上,为临床样本检测提供了可靠的捕获数据。
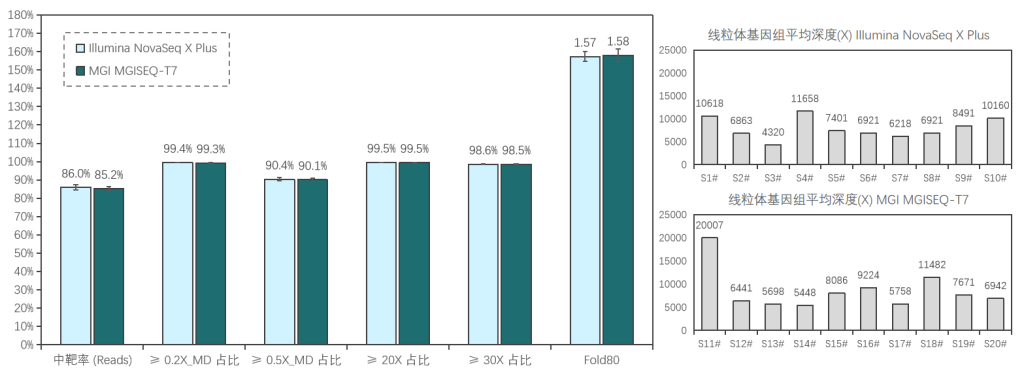
≥0.2X/0.5X_MD: Mean Depth,覆盖深度≥平均深度的0.2/0.5倍深度的区域占总区域的比例,用于表征覆盖均一性性能,越接近100%越好。
TargetCap® Core Exome Panel v7.0
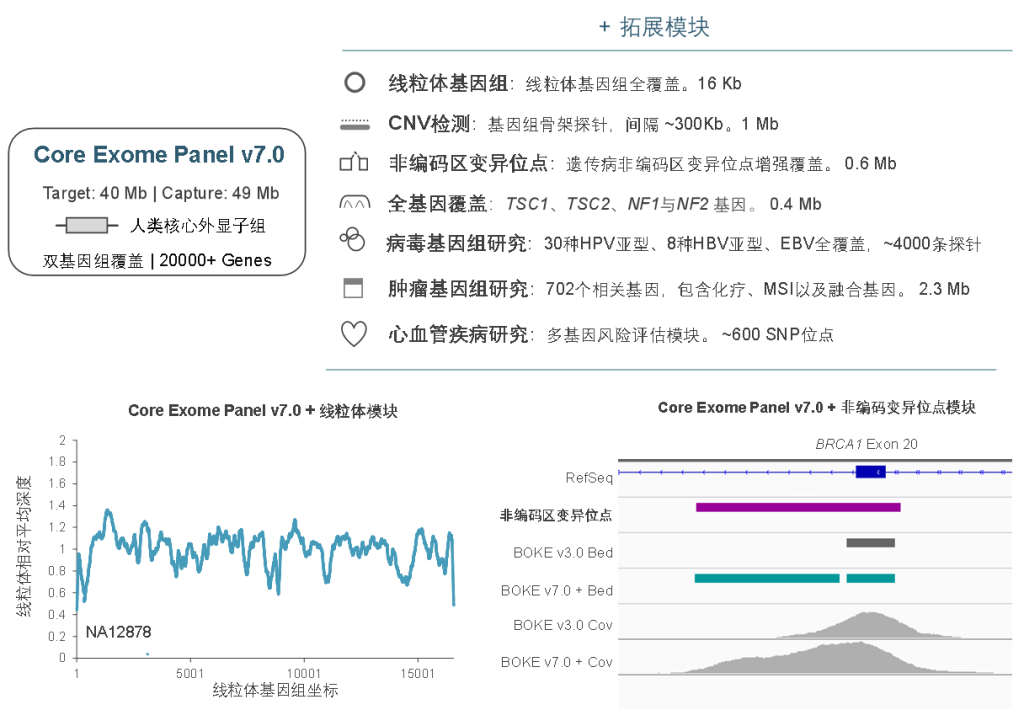
TargetCap® Core Exome Panel v7.0(下文简称BOKE v7.0),该WES Panel增强了基因组hg19传统研究区域的覆盖,兼顾 hg19 & hg38 双版本基因组,可以更好的保证临床科研与转化的延续性。目标区域和捕获区域大小分别为40Mb和49Mb,对 hg19 传统研究区域覆盖提升至99.7%(友商I-v1),hg38传统研究区域覆盖相近(友商A-v8)。同时,新添加数百个具有一定功能与表型的基因,总基因数量达到20000+。
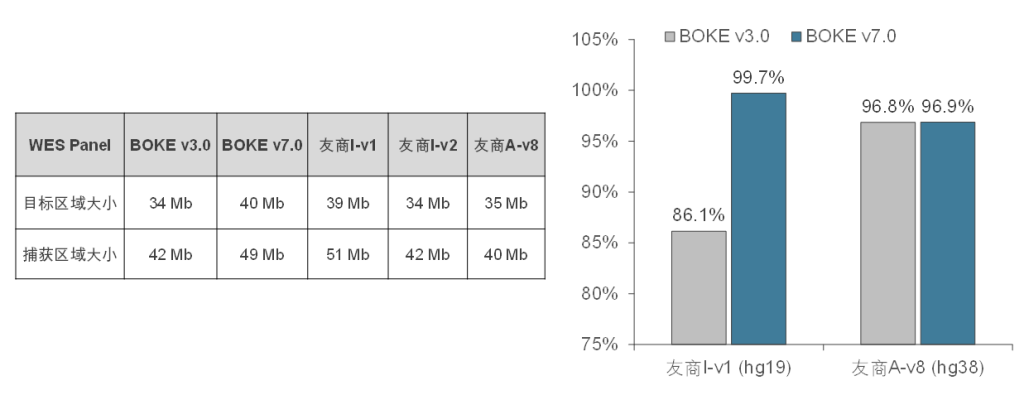
BOKE Core Exome Panel v7.0目标区域大小以及对不同友商产品目标区域的覆盖情况
在捕获性能方面,TargetCap® Core Exome Panel v7.0依然表现优异,与TargetCap® Core Exome Panel v3.0表现相近。在测序9Gb条件下,平均深度达到110x左右,20x和30x以上区域占比分别为99.5%和98.5%,Fold 80为1.5-1.6之间,与国际领先产品数据表现相当。
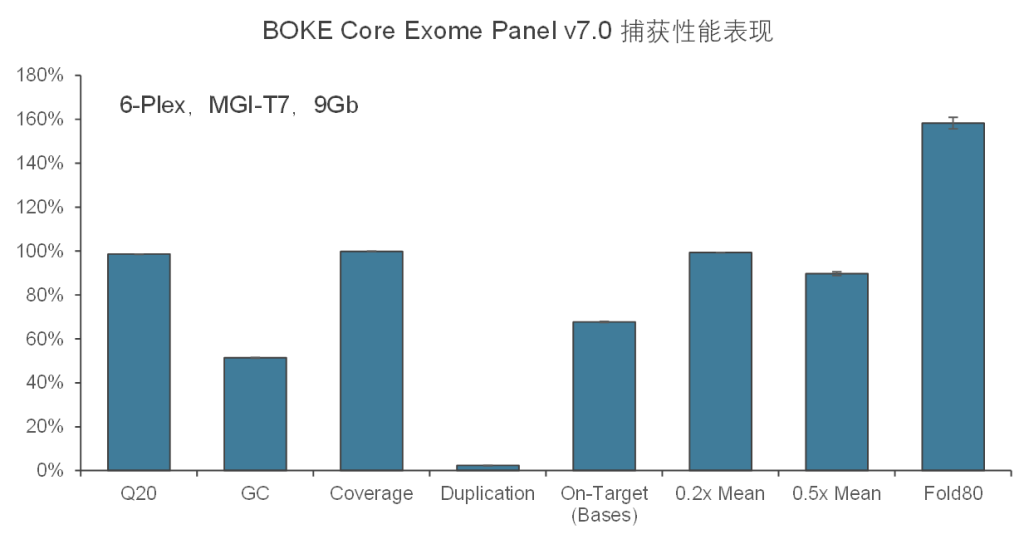
同时,TargetCap® Core Exome Panel v7.0也可灵活的与拓展模块组合使用,满足不同场景的临床研究的需求及转化应用,包括线粒体、遗传病非编码区变异位点、单基因全覆盖、病毒基因组、肿瘤全景变异检测、重大疾病多基因风险评估模块等。此外,伯科公司自研自造的寡核苷酸合成平台可以快速响应个性化定制的需求,为人类基因组分子遗传学的研究与转化,提供更加全面高效的解决方案。