MLH1与MSH2:从错配修复机制到遗传性肿瘤风险
- boke
- 2026-09-29
- 9:41 上午
MLH1与MSH2基因
MLH1(mutL homolog 1)位于3号染色体短臂3p22.2,基因组跨度约57 kb,含24个外显子。MLH1编码的蛋白是MutL复合物的核心成员:与PMS2形成MutLα,在DNA错配修复中参与错配附近的链切口形成及后续切除;还可与MLH3形成MutLγ,参与减数分裂。该基因被鉴定为遗传性非息肉病性结直肠癌中常发生突变的位点。在同一错配修复网络中,MSH2(mutS homolog 2)位于2号染色体短臂2p21-p16.3,基因组跨度约307 kb,含43个外显子,为人源mutS同源基因;该位点在遗传性非息肉病性结直肠癌中常发生突变,与微卫星序列改变相符。目前,MLH1的致病性(Pathogenic)变异为1397个,可能致病性(Likely pathogenic)变异为329个,另有167个位点归入致病性/可能致病性综合分类;MSH2的致病性变异为1644个,可能致病性变异为266个,另有179个位点归入致病性/可能致病性综合分类。
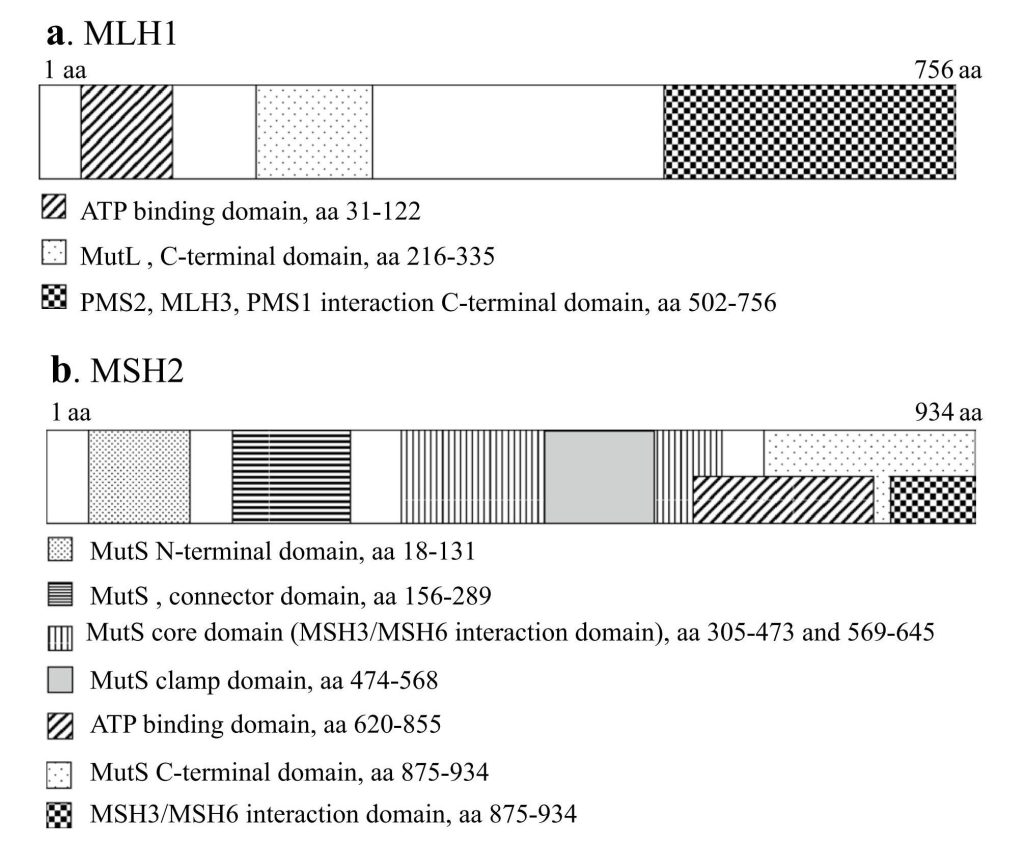
图1. 错配修复蛋白的结构:a MLH1,b MSH2 [1]
MLH1与MSH2发现:从家系线索到分子鉴定
对Lynch综合征家系的长期观察,最初为遗传性结直肠癌和子宫内膜癌的家族聚集提供了线索。1895年,Warthin开始收集后来被称为Family G的家系资料;1993年至1995年,MLH1、MSH2、MSH6和PMS2相继被鉴定,错配修复缺陷由家系表型进入分子研究阶段[1]。在这一网络中,MLH1蛋白是MutLα、MutLβ和MutLγ的共同亚基,MSH2蛋白是MutSα和MutSβ的共同亚基。杂合的MLH1、MSH2、MSH6或PMS2胚系致病性变异与Lynch综合征易感相关;EPCAM 3′端缺失则可使结构完整的MSH2发生表观沉默[1]。
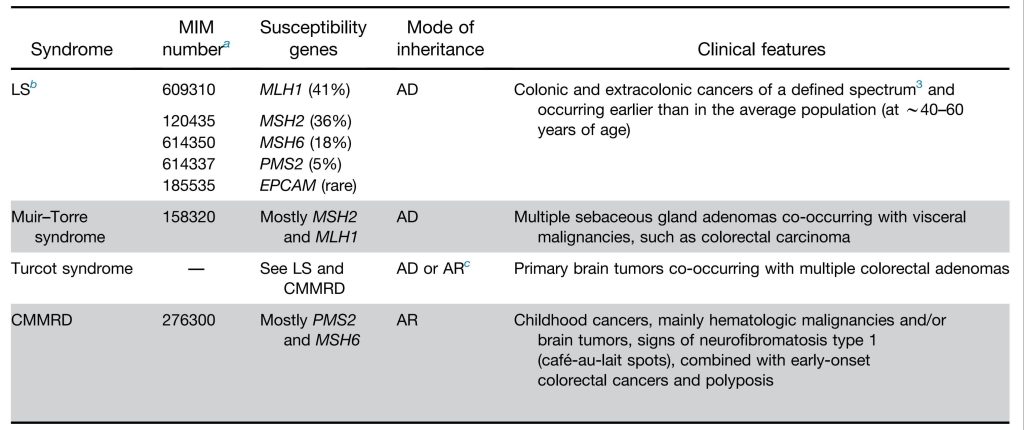
表1 LS和相关表型[3]
AD,常染色体显性遗传;AR,常染色体隐性遗传;MIM,人类孟德尔遗传。
a MIM中的表型编号;b MLH1、MSH2、MSH6和PMS2变异的占比基于Thompson等人报道的2105个3-5类变异;c Turcot综合征可能作为LS(显性)或CMMRD(隐性)的变异形式出现。也可能源于APC(MIM编号175100)的体质性缺陷,此时遗传模式为显性。
MLH1与MSH2在复制后错配修复中的作用
在复制后错配修复过程中,DNA复制产生的碱基错配和插入-缺失环首先由MutS复合物识别。MutSα由MSH2蛋白和MSH6蛋白组成,主要识别碱基错配及较小的插入-缺失环;MutSβ由MSH2蛋白和MSH3蛋白组成,主要识别较大的插入-缺失环[2]。识别完成后,MLH1蛋白与PMS2蛋白组成MutLα,参与修复信号传递和复合物组装。在PCNA参与的激活下,PMS2亚基发挥内切酶活性,在错配附近引入单链切口,为含错新生链的外切降解和无错再合成提供入口[2]。MutLβ由MLH1蛋白和PMS1蛋白组成,其主要生物学功能尚未明确;MutLγ由MLH1蛋白和MLH3蛋白组成,主要参与减数分裂重组[2]。在肿瘤组织免疫组化中,MLH1蛋白与PMS2蛋白、MSH2蛋白与MSH6蛋白常呈配对缺失,这种配对关系反映了错配修复复合物的稳定性[3]。
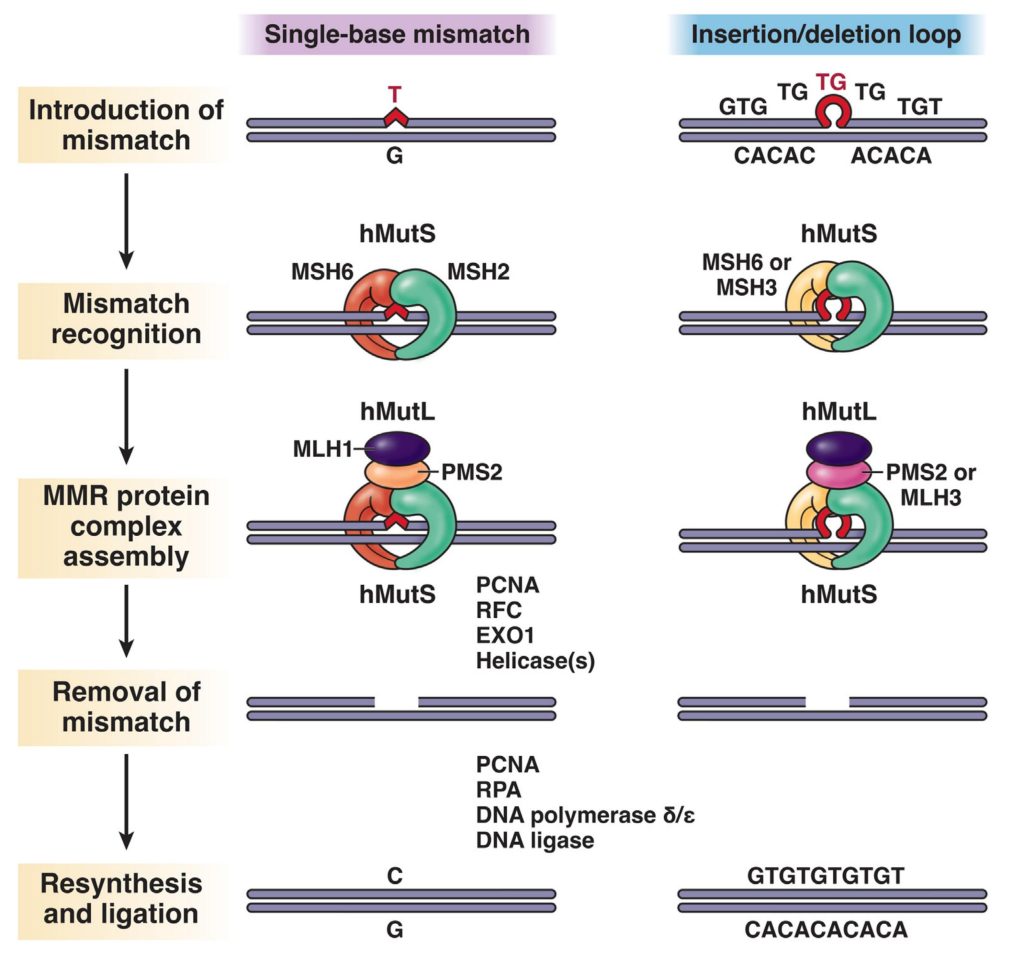
图2 人类MMR系统校正新合成链(红色)中因复制错误产生的单碱基错配(G至T,左侧)和插入-缺失环(TG插入,右侧)的功能[3]
肿瘤内MLH1甲基化与组成性表观突变
MLH1启动子甲基化存在两种不同的生物学背景。第一种是肿瘤内获得性改变:散发性微卫星高度不稳定结直肠癌和部分子宫内膜癌可因MLH1启动子区域高甲基化而失去MLH1表达,结直肠癌中的这一改变常伴随BRAF V600E[1][3]。第二种是组成性MLH1表观突变:单一MLH1等位基因在正常组织中广泛甲基化,常呈嵌合,并伴随该等位基因转录丧失[4]。
原发性组成性表观突变多为新发,携带者往往缺乏典型肿瘤家族史,受累等位基因常为母源等位基因;继发性表观突变则与顺式遗传改变相关,可呈家系内传递[4]。组成性MLH1表观突变的表型以结直肠癌最常见,其次为子宫内膜癌。已报道原发性先证者中,首发结直肠癌平均年龄约40岁,约三分之一女性出现子宫内膜癌[5]。肿瘤形成过程中,已甲基化的MLH1等位基因可作为第一次打击,另一等位基因再发生杂合性缺失或体细胞变异,最终造成错配修复缺陷[4][5]。
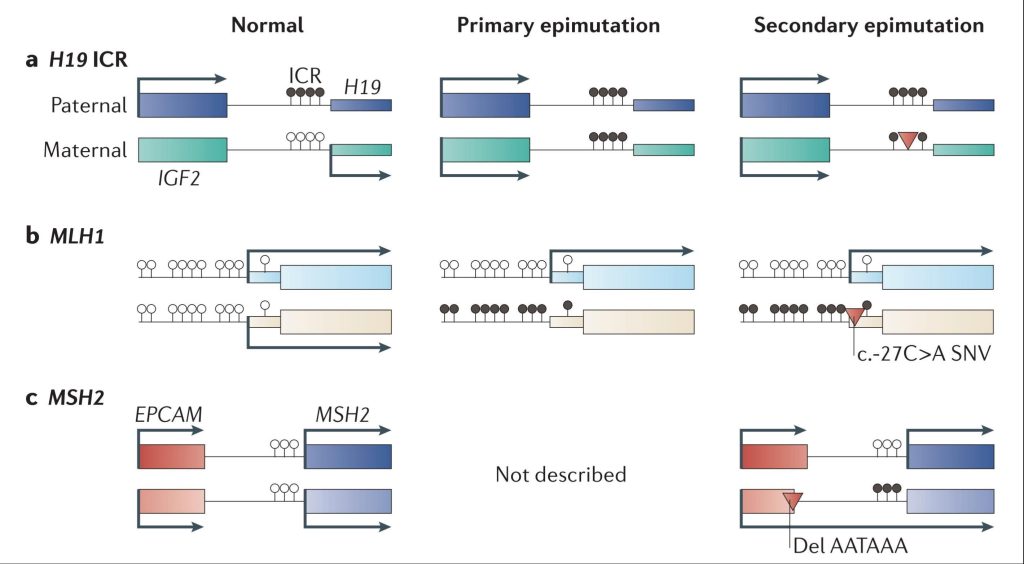
图3. MLH1组成性表观突变的原发性与继发性模式和相关的继发表观沉默示例[4]
EPCAM缺失介导的MSH2表观沉默
EPCAM位于MSH2上游,其3′端缺失覆盖转录终止信号时,EPCAM转录可读穿至结构完整的MSH2基因,并诱导MSH2启动子甲基化[3][4]。这种表观沉默主要发生在上皮组织,外周血淋巴细胞中可能检测不到相应的MSH2甲基化[4]。EPCAM缺失携带者的结直肠癌风险可接近胚系MSH2变异携带者,而子宫内膜癌风险相对较低[4]。
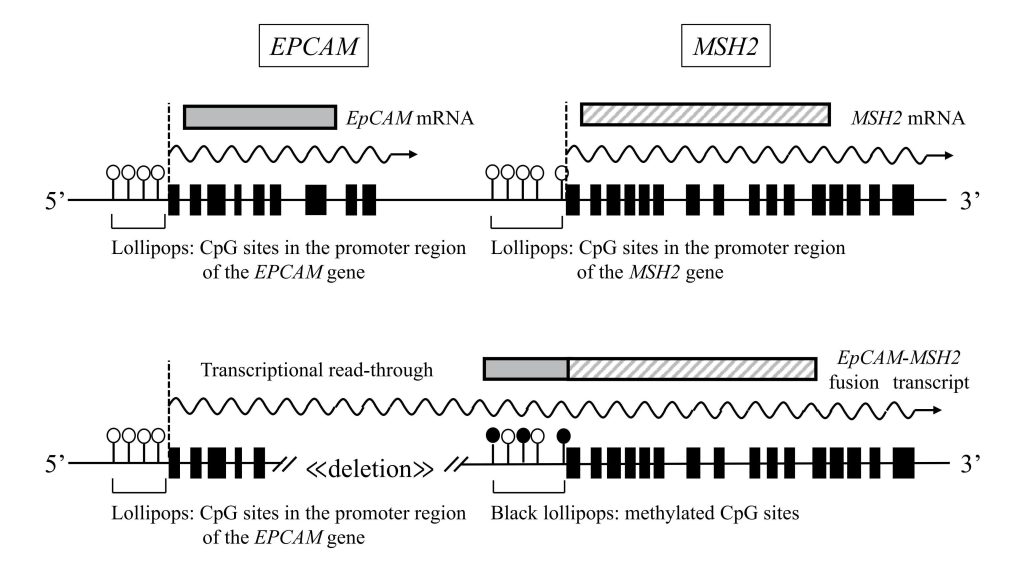
图4. EPCAM 3′端缺失导致转录通读、CpG甲基化,并使结构完整的MSH2发生表观沉默[1]
MLH1与MSH2胚系变异的基因分层肿瘤风险
前瞻性Lynch综合征数据库纳入6350名致病性错配修复变异携带者,随访自计划完成结肠镜检查后开始,风险数字属于监测下观察到的累计发病。MLH1与MSH2变异携带者的结直肠癌累计发病均约为50%,二者的结直肠癌、子宫内膜癌和卵巢癌风险相近[10]。致病性MLH1变异女性75岁前子宫内膜癌累计发病约37%,卵巢癌约11%;同年龄致病性MSH2变异女性子宫内膜癌约49%,卵巢癌约17%[10]。
基因分层在肠外肿瘤中更加明显:高龄MSH2变异携带者的上尿路、上消化道、脑和前列腺癌风险高于MLH1变异携带者;例如,MSH2变异携带者75岁前输尿管和肾癌累计发病约为女性19%、男性18%,男性前列腺癌约为24%[10]。在2026年指南引用的资料中,年龄不超过65岁的136例MLH1、MSH2及MSH6变异相关子宫内膜癌患者中,5年和10年粗生存率均为89%(三基因合并统计)[9]。
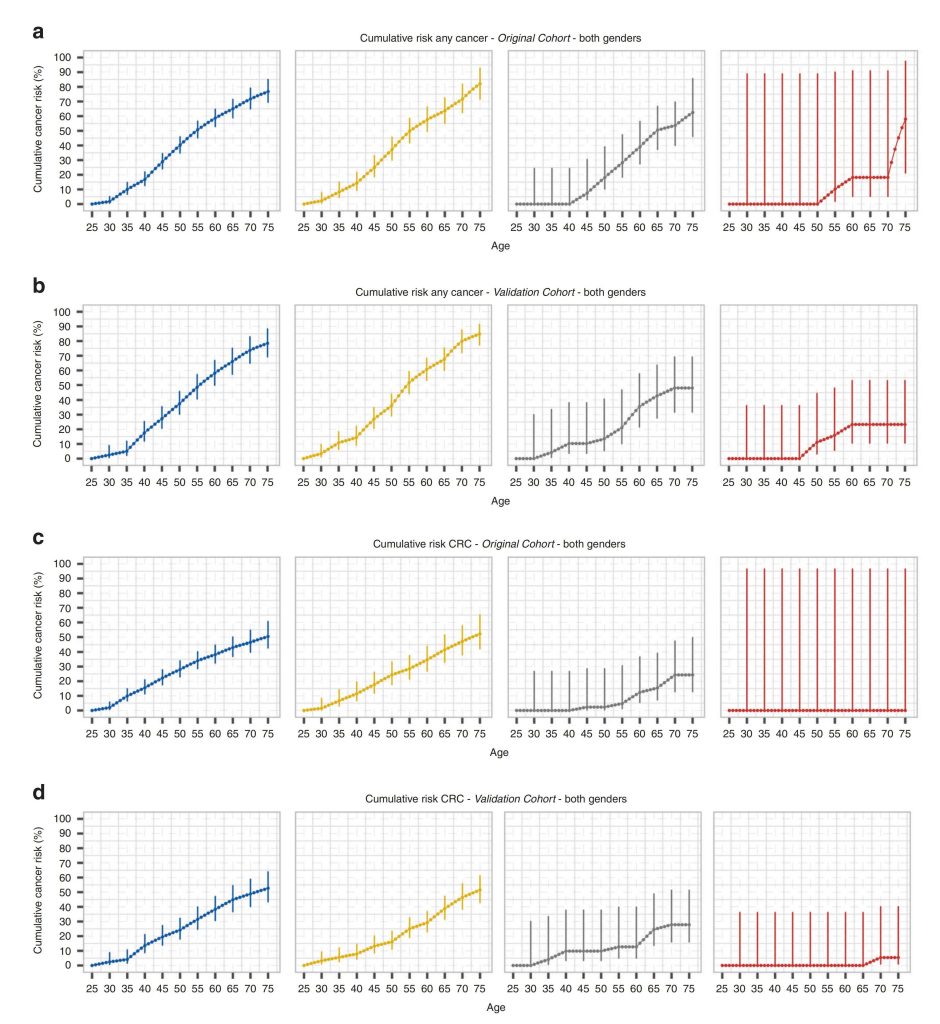
图5. 各类癌症及结直肠癌在原始队列和验证队列中的累积风险[10]
MLH1与MSH2基因检测在临床实践中的应用
在结直肠癌中,Lynch综合征的分子筛查应从肿瘤组织层面开始。《中国家族遗传性肿瘤临床诊疗专家共识(2021年版)》建议,对所有结直肠癌患者进行错配修复(MMR)蛋白免疫组织化学(IHC)或微卫星不稳定性(MSI)检测。若发现MMR蛋白表达缺失或MSI-H,应按照分流流程排除甲基化因素后,进一步采用包含MLH1、MSH2、MSH6和PMS2等MMR基因的胚系检测Panel进行二代测序。EPCAM大片段缺失可通过诱导MSH2启动子甲基化使MSH2基因沉默,也应纳入相关遗传学评估。共识认为,检出MMR基因胚系致病性变异是诊断Lynch综合征的金标准;肿瘤组织IHC或MSI结果主要用于初筛和后续检测分流。对于已经明确的家系特异性变异,可采用Sanger测序对家系成员进行定向检测,为高危亲属的遗传风险评估提供依据[6]。
《子宫内膜癌分子分型临床应用中国专家共识(2026版)》指出,MMRd型子宫内膜癌在遗传学机制上可分为“MLH1启动子甲基化相关”和“MMR基因突变相关”两类[7]。在遗传性肿瘤诊断层面,GeneReviews 2026将Lynch综合征的分子基础概括为MLH1、MSH2、MSH6或PMS2的杂合胚系致病性变异,以及EPCAM 3′端缺失导致的MSH2表观沉默;少数病例与组成性MLH1启动子甲基化有关[8]。
《林奇综合征相关性子宫内膜癌筛查与防治指南(2026版)》建议,条件允许时对所有新诊断的子宫内膜癌进行Lynch综合征筛查。肿瘤组织可先检测MLH1蛋白、MSH2蛋白、MSH6蛋白和PMS2蛋白,或进行微卫星不稳定性检测;任一蛋白缺失或检测为MSI-H时,进入后续分流[9]。
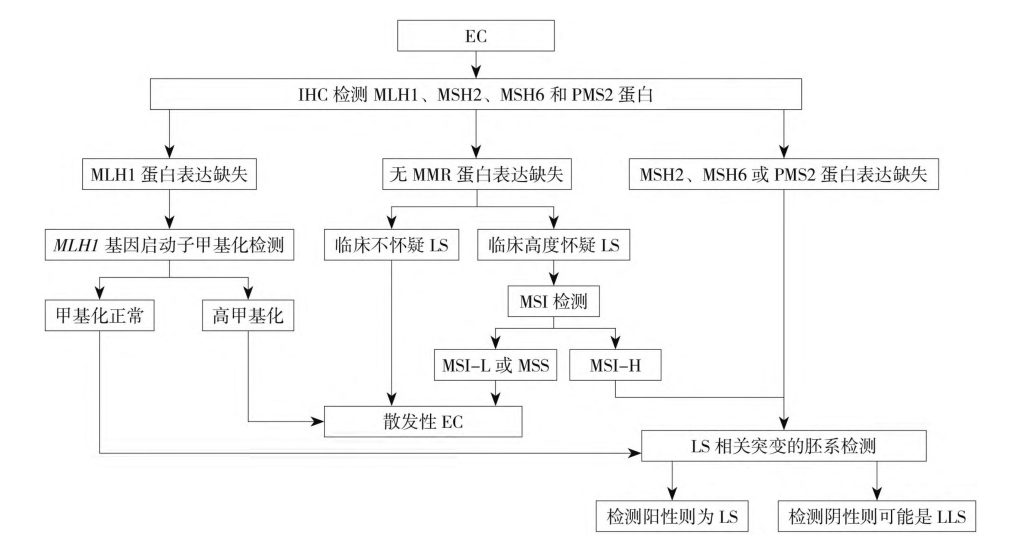
图6. 子宫内膜癌患者Lynch综合征筛查流程[9]
当IHC显示MLH1蛋白缺失时,应进一步检测MLH1启动子甲基化,以评估肿瘤内获得性沉默的可能性;散发性子宫内膜癌中约15%~20%的患者可因MLH1启动子区表观遗传甲基化而出现MLH1蛋白缺失[9]。当MSH2、MSH6或PMS2蛋白缺失时,应直接考虑MMR基因胚系检测。IHC结果不明确,或IHC未显示蛋白缺失但临床仍高度怀疑Lynch综合征时,可补充MSI检测;若为MSI-H,再进行MMR基因胚系检测[9]。MLH1启动子甲基化阳性不能完全排除遗传性MMR变异;对于发病年龄较早或临床高度怀疑的患者,可结合非肿瘤组织或外周血白细胞检测组成性MLH1甲基化状态[9]。
2025年林奇综合征相关妇科恶性肿瘤综合管理共识的流程图显示,妇科恶性肿瘤可先行IHC或MSI检测;出现相应异常后,结合MLH1启动子甲基化检测和林奇综合征相关基因检测进行分流[11]。
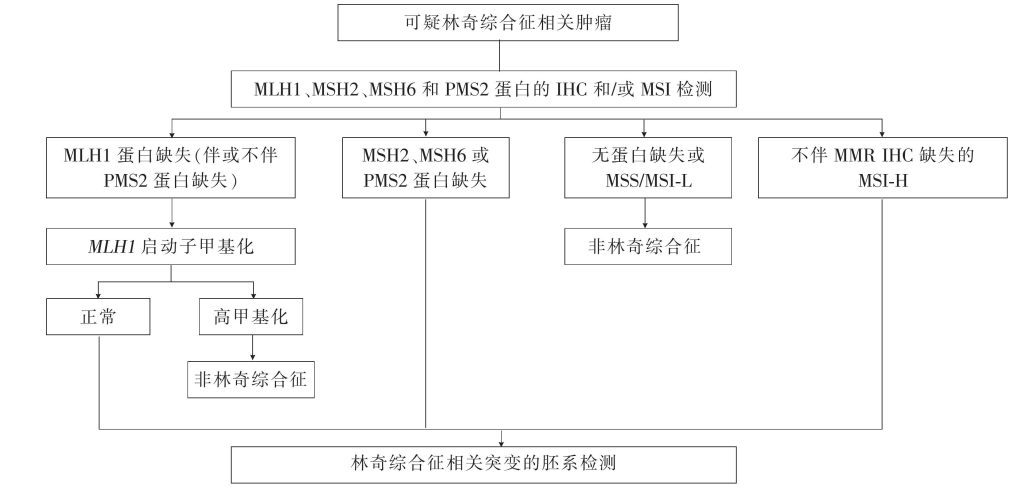
图7. 林奇综合征相关妇科恶性肿瘤诊断和筛查流程[11]
基于上述筛查和分流路径,临床实践中,MLH1基因检测主要用于解释肿瘤错配修复缺陷的来源、识别遗传性风险并支持家系定向检测。肿瘤组织出现MLH1蛋白与PMS2蛋白共同缺失时,可进一步检测MLH1启动子甲基化;甲基化阴性时,应进入MLH1胚系变异分析。若检出MLH1胚系致病性或可能致病性变异,则可在分子层面确认Lynch综合征相关遗传风险,并为家系成员的定向检测提供位点依据[8][9][11]。
MLH1启动子甲基化阳性并不能排除胚系背景,早发或临床高度怀疑者可结合非肿瘤组织或外周血白细胞检测组成性MLH1甲基化[4][5][9]。报告解读需把肿瘤内获得性甲基化、组成性表观突变和胚系序列变异分开记录;MLH1相关风险还应与MSH2等MMR基因的基因特异性风险分别表达[4][5][10]。
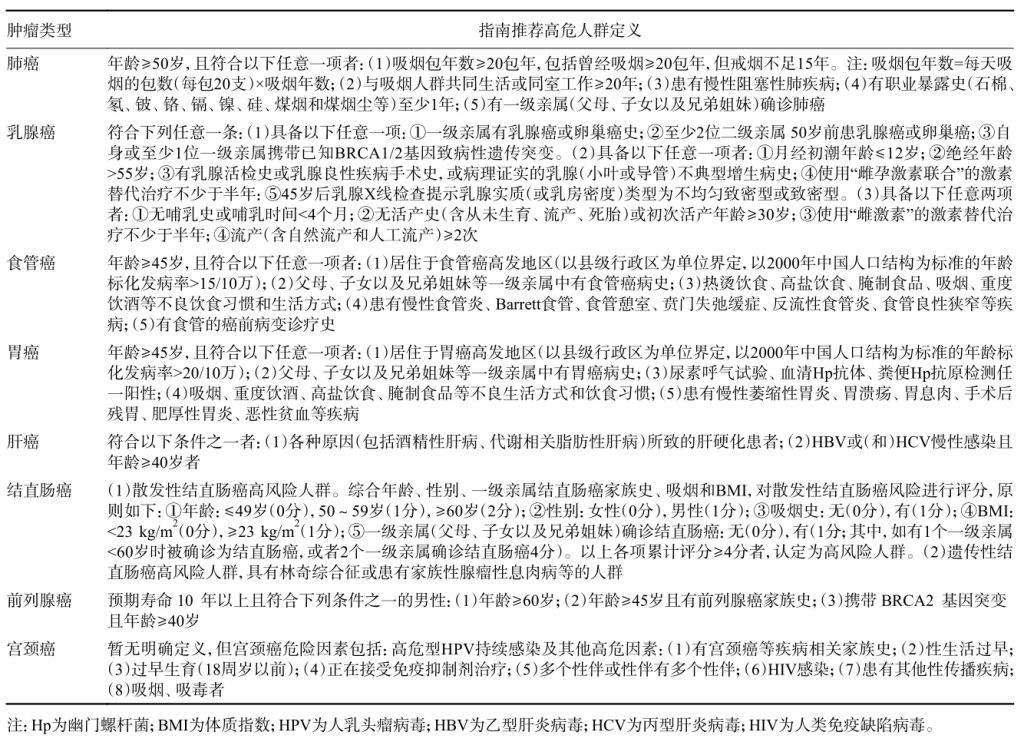
表1. 中国常见恶性肿瘤筛查指南及规范推荐的恶性肿瘤高危人群定义汇总表[12]
总结
MLH1蛋白与PMS2蛋白共同构成MutLα,主要参与复制后错配修复;PMS2负责内切酶活性,MLH1蛋白承担复合物组装和修复信号传递。MSH2蛋白则位于错配识别端,与MSH6或MSH3蛋白形成MutSα或MutSβ[2][3]。MLH1相关改变包括肿瘤内获得性启动子甲基化、组成性表观突变和胚系致病性变异,三者对应不同的分子背景[4][5][9]。EPCAM 3′端缺失可通过表观沉默使结构完整的MSH2失活[3][4]。基因分层风险显示,MLH1与MSH2变异携带者的结直肠癌、子宫内膜癌和卵巢癌风险相近,但MSH2相关上尿路、上消化道、脑和前列腺癌风险更高[10]。
参考文献:
[1] Tamura K, Kaneda M, Futagawa M, et al. Genetic and genomic basis of the mismatch repair system involved in Lynch syndrome. Int J Clin Oncol, 2019, 24(9): 999-1011.
[2] Jiricny J. Postreplicative mismatch repair. Cold Spring Harb Perspect Biol, 2013, 5(4): a012633.
[3] Peltomäki P, Nyström M, Mecklin JP, Seppälä TT. Lynch syndrome genetics and clinical implications. Gastroenterology, 2023, 164(5): 783-799.
[4] Hitchins MP. Constitutional epimutation as a mechanism for cancer causality and heritability? Nat Rev Cancer, 2015, 15(10): 625-634.
[5] Hitchins MP. Finding the needle in a haystack: identification of cases of Lynch syndrome with MLH1 epimutation. Fam Cancer, 2016, 15(3): 413-422.
[6] 中国抗癌协会家族遗传性肿瘤专业委员会. 中国家族遗传性肿瘤临床诊疗专家共识(2021年版)(4)——家族遗传性结直肠癌. 中国肿瘤临床, 2022, 49(1): 1-5. doi:10.12354/j.issn.1000-8179.2022.20211802.
[7] 中国研究型医院学会妇产科学专业委员会,北京医师协会肿瘤生殖学专业委员会,北京医学会妇科肿瘤学分会. 子宫内膜癌分子分型临床应用中国专家共识(2026版). 中国妇产科临床杂志, 2026, 27(4): 377-384.
[8] Idos G, Hampel H, Valle L. Lynch Syndrome. GeneReviews® [Internet]. Seattle (WA): University of Washington, Seattle; 1993-2026. Updated 2026 Sep 17.
[9] 中国医师协会妇产科医师分会妇科肿瘤学组,中国医师协会微无创医学专业委员会妇科肿瘤学组. 林奇综合征相关性子宫内膜癌筛查与防治指南(2026年版). 中国实用妇科与产科杂志, 2026, 42(8): 822-833.
[10] Dominguez-Valentin M, Sampson JR, Seppälä TT, et al. Cancer risks by gene, age, and gender in 6350 carriers of pathogenic mismatch repair variants: findings from the Prospective Lynch Syndrome Database. Genet Med, 2020, 22(1): 15-25.
[11] 王雅卓,康玉,徐丛剑,张师前,张颐,及共识制定专家组. 林奇综合征相关妇科恶性肿瘤综合管理中国专家共识(2025年版).
[12] 常见恶性肿瘤联合筛查专家组,常见恶性肿瘤联合筛查工作组. 常见恶性肿瘤联合筛查专家共识(2025版). 中国肿瘤临床, 2025, 52(14): 703-725.
TargetCap® Core Exome Panel v3.0
TargetCap@ Core Exome Panel v3.0基于伯科高品质DNA探针合成技术开发,全流程国产制造,由~40万条探针组成,以GRCh38/hg38人类参考基因组设计,参考Refseq、CCDS、ClinVar等数据库,覆盖19,524个基因,目标区域为33.9Mb。
捕获性能比较
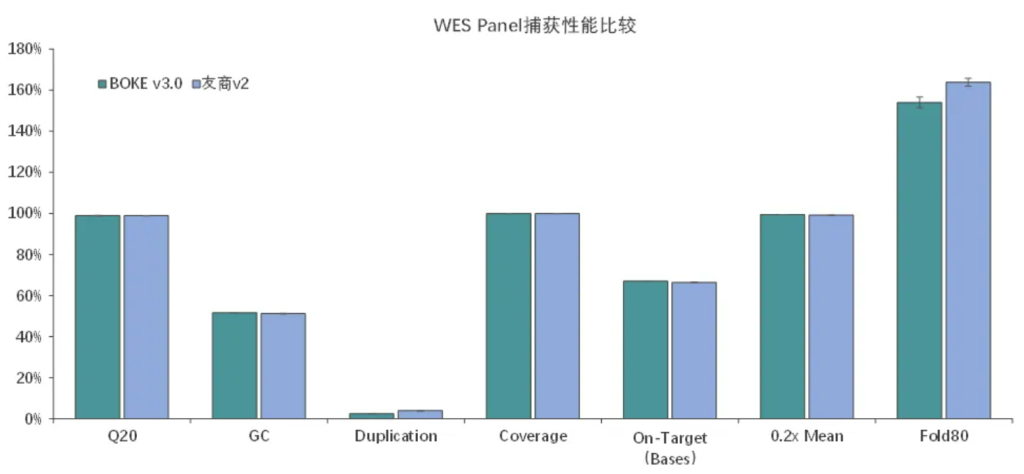
伯科全外芯片v3.0性能优异与国外友商同类型产品v2相当,中靶率、覆盖率、覆盖均一性等参数均达到国际领先水平。
适配高通量流程平台
批次稳定
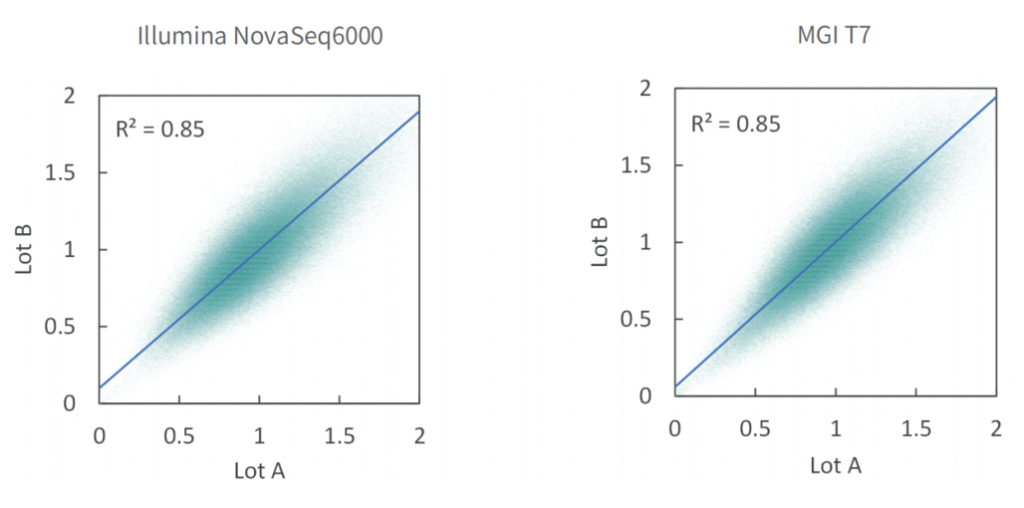
使用不同批次TargetCap® Core Exome Panel v3.0芯片对NA12878 gDNA进行捕获测序,结果显示,不同批次芯片在不同测序平台上均显示出优异的稳定性,不同位点的相对深度相关性高,批次稳定。
变异检测准确
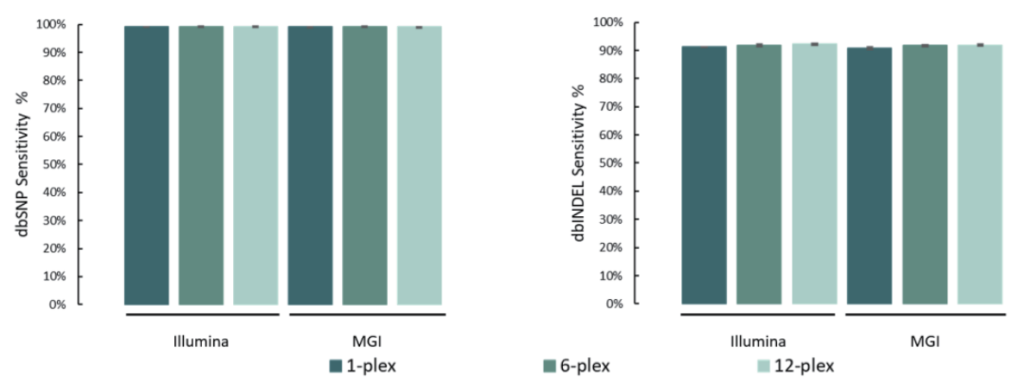
单核苷酸变异(SNV)和插入缺失 (INDEL)是基因组变异的常见形式,也是引起人类疾病的重要原因。
选取NA12878标准品,与预期SNV和INDEL变异进行比较。结果表明,在MGI与Illumina测序平台,SNP灵敏度为99.1%,INDEL灵敏度为91.6%。
添加线粒体模块临床样本表现
20例全血样本(S1#-S20#),采用1-4 Plex方式使用TargetCap® Core Exome Panel v3.0添加线粒体模块进行过夜杂交捕获;其中,S1#-S10#在Illumina NovaSeq X Plus平台测序, S11#-S20#在MGI MGISEQ-T7平台测序,均采用150PE模式测序。得到测序数据后,抽取8Gb数据进行生信分析。
两种测序平台的数据表现相近,平均深度分别为111x/115x (Illumina/MGI),中靶率优异均> 85%,覆盖均一性极佳(0.2X_MD≥99.3%);仅使用8Gb数据,高达98.5%的捕获区域达到了30X以上,99.5%的捕获区域达到20X以上,为临床样本检测提供了可靠的捕获数据。
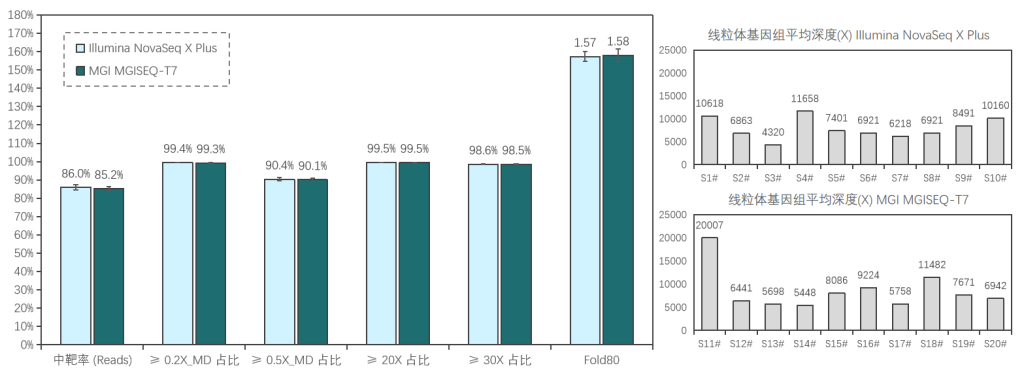
≥0.2X/0.5X_MD: Mean Depth,覆盖深度≥平均深度的0.2/0.5倍深度的区域占总区域的比例,用于表征覆盖均一性性能,越接近100%越好。
TargetCap® Core Exome Panel v7.0
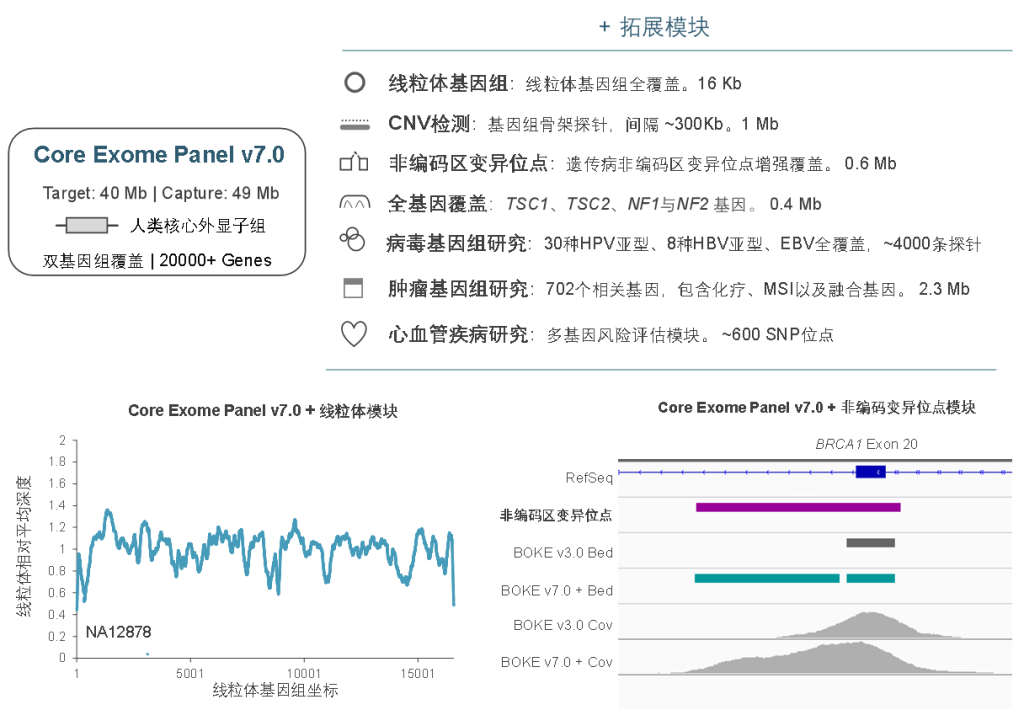
TargetCap® Core Exome Panel v7.0(下文简称BOKE v7.0),该WES Panel增强了基因组hg19传统研究区域的覆盖,兼顾 hg19 & hg38 双版本基因组,可以更好的保证临床科研与转化的延续性。目标区域和捕获区域大小分别为40Mb和49Mb,对 hg19 传统研究区域覆盖提升至99.7%(友商I-v1),hg38传统研究区域覆盖相近(友商A-v8)。同时,新添加数百个具有一定功能与表型的基因,总基因数量达到20000+。
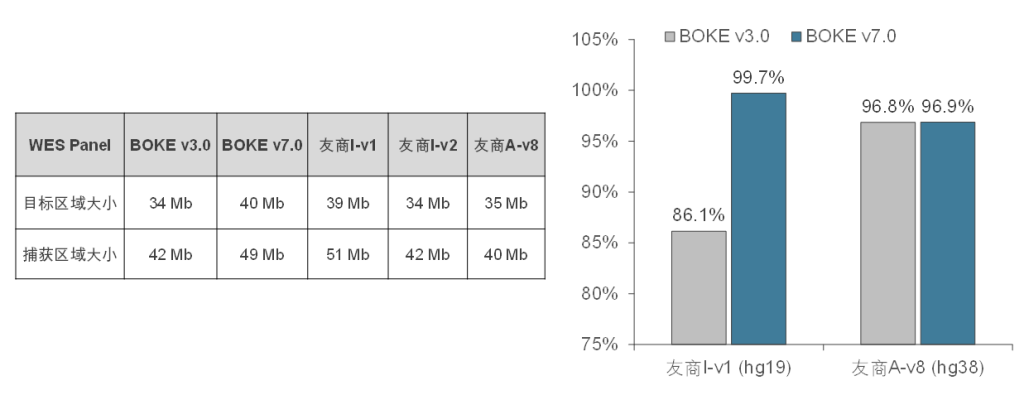
BOKE Core Exome Panel v7.0目标区域大小以及对不同友商产品目标区域的覆盖情况
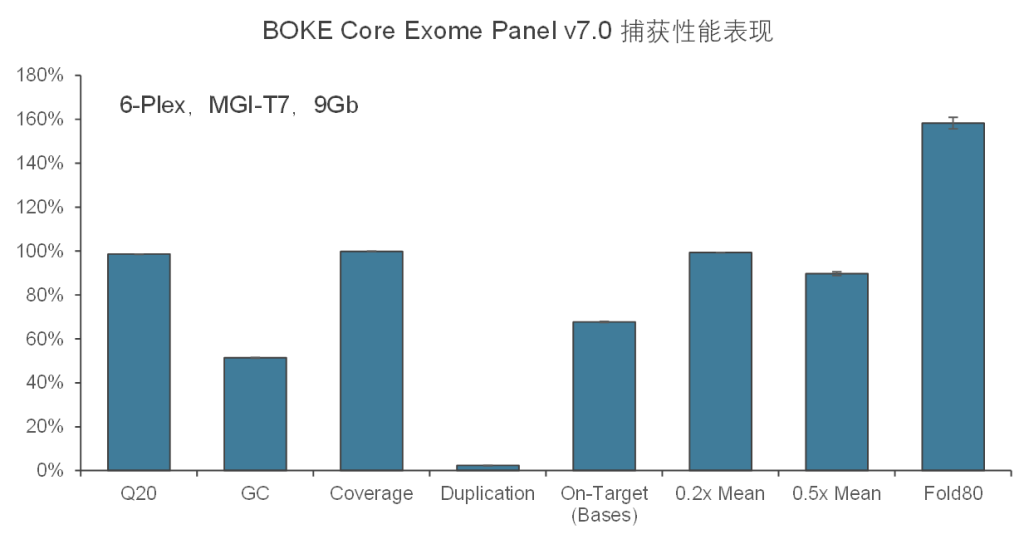
在捕获性能方面,TargetCap® Core Exome Panel v7.0依然表现优异,与TargetCap® Core Exome Panel v3.0表现相近。在测序9Gb条件下,平均深度达到110x左右,20x和30x以上区域占比分别为99.5%和98.5%,Fold 80为1.5-1.6之间,与国际领先产品数据表现相当。
同时,TargetCap® Core Exome Panel v7.0也可灵活的与拓展模块组合使用,满足不同场景的临床研究的需求及转化应用,包括线粒体、遗传病非编码区变异位点、单基因全覆盖、病毒基因组、肿瘤全景变异检测、重大疾病多基因风险评估模块等。此外,伯科公司自研自造的寡核苷酸合成平台可以快速响应个性化定制的需求,为人类基因组分子遗传学的研究与转化,提供更加全面高效的解决方案。