PTEN:从10q23定位到抑癌机制与胚系变异检测
- boke
- 2026-10-27
- 10:23 上午
PTEN基因
PTEN(phosphatase and tensin homolog)位于10号染色体长臂10q23.31,基因跨度约108 kb,含10个外显子。其编码的脂质磷酸酶可降低细胞内磷脂酰肌醇-3,4,5-三磷酸(PIP3)水平并负向调节AKT信号;相关疾病和表型包括PTEN错构瘤肿瘤综合征(PHTS)、巨头畸形-自闭症综合征及家族性脑膜瘤。Pathogenic(致病)位点为883个,Likely pathogenic(可能致病)位点为303个,另有Pathogenic/Likely pathogenic(致病/可能致病)合并分类120个。
PTEN基因的发现史
PTEN发现史始于10号染色体长臂缺失的线索。胶质母细胞瘤和前列腺癌研究先后报告10q区域杂合性缺失,后续研究将胶质母细胞瘤的候选缺失区指向10q23。将正常人成纤维细胞的10号染色体导入胶质母细胞瘤细胞后,细胞致瘤性受到抑制;染色体2对照未见相同效应。Cowden病家系连锁分析又将遗传性肿瘤易感定位至10q22–23,为在该区域寻找胚系易感基因提供另一条线索[1]。
在这一定位基础上,1997年Li等利用代表性差异分析和肿瘤材料中的缺失线索,从10q23区域分离出一个编码403个氨基酸的候选基因,并命名为PTEN。胶质母细胞瘤、前列腺癌和乳腺癌细胞系或肿瘤材料中均观察到该区域的缺失或序列改变;由于蛋白含有磷酸酶基序,研究者当时推测PTEN可能通过对抗蛋白酪氨酸激酶发挥抑癌作用[2]。同年,Steck等根据胶质瘤细胞系10q23.3的纯合缺失独立克隆出同一基因,命名为MMAC1,并在胶质瘤、前列腺癌、肾癌和乳腺癌材料中发现其改变[3]。
随后,研究重点从体细胞改变延伸到遗传性疾病。Liaw等对5个Cowden病家系进行分析,在其中4个家系发现与患病共分离的PTEN胚系变异;其中Gly129Glu位于磷酸酶催化基序内,另有家系检出终止变异。由此,PTEN作为候选抑癌基因的研究从肿瘤细胞中的体细胞改变延伸到家系中的胚系变异,也把该基因与遗传性错构瘤及肿瘤易感综合征联系起来[4]。
基因被克隆后,研究重点进一步转向其生化功能。1998年前后的研究表明,PTEN的主要底物是PIP3,可去除其肌醇环3位的磷酸基团,由此连接到PI3K–AKT信号轴。后续生化研究进一步明确,早期根据序列基序提出的蛋白酪氨酸磷酸酶假设并不足以概括PTEN的经典抑癌机制;PTEN主要通过脂质磷酸酶活性调节膜磷脂信号,进而限制PI3K–AKT通路[1][5][6]。
PTEN蛋白以脂质磷酸酶活性限制PI3K–AKT信号
PTEN蛋白负向调节PI3K–AKT信号。生长因子刺激可激活磷脂酰肌醇3-激酶(PI3K),使细胞膜上的磷脂酰肌醇-4,5-二磷酸(PIP2)转化为磷脂酰肌醇-3,4,5-三磷酸(PIP3)。PIP3积累后,可招募3-磷酸肌醇依赖性蛋白激酶1(PDK1)和AKT至细胞膜;PDK1进而促进AKT活化,产生促进细胞增殖、生存及代谢的下游效应。PTEN将PIP3去磷酸化为PIP2,限制AKT的膜募集及下游信号。PI3K与PTEN的相反作用共同调节细胞增殖、生存和代谢[5][6]。
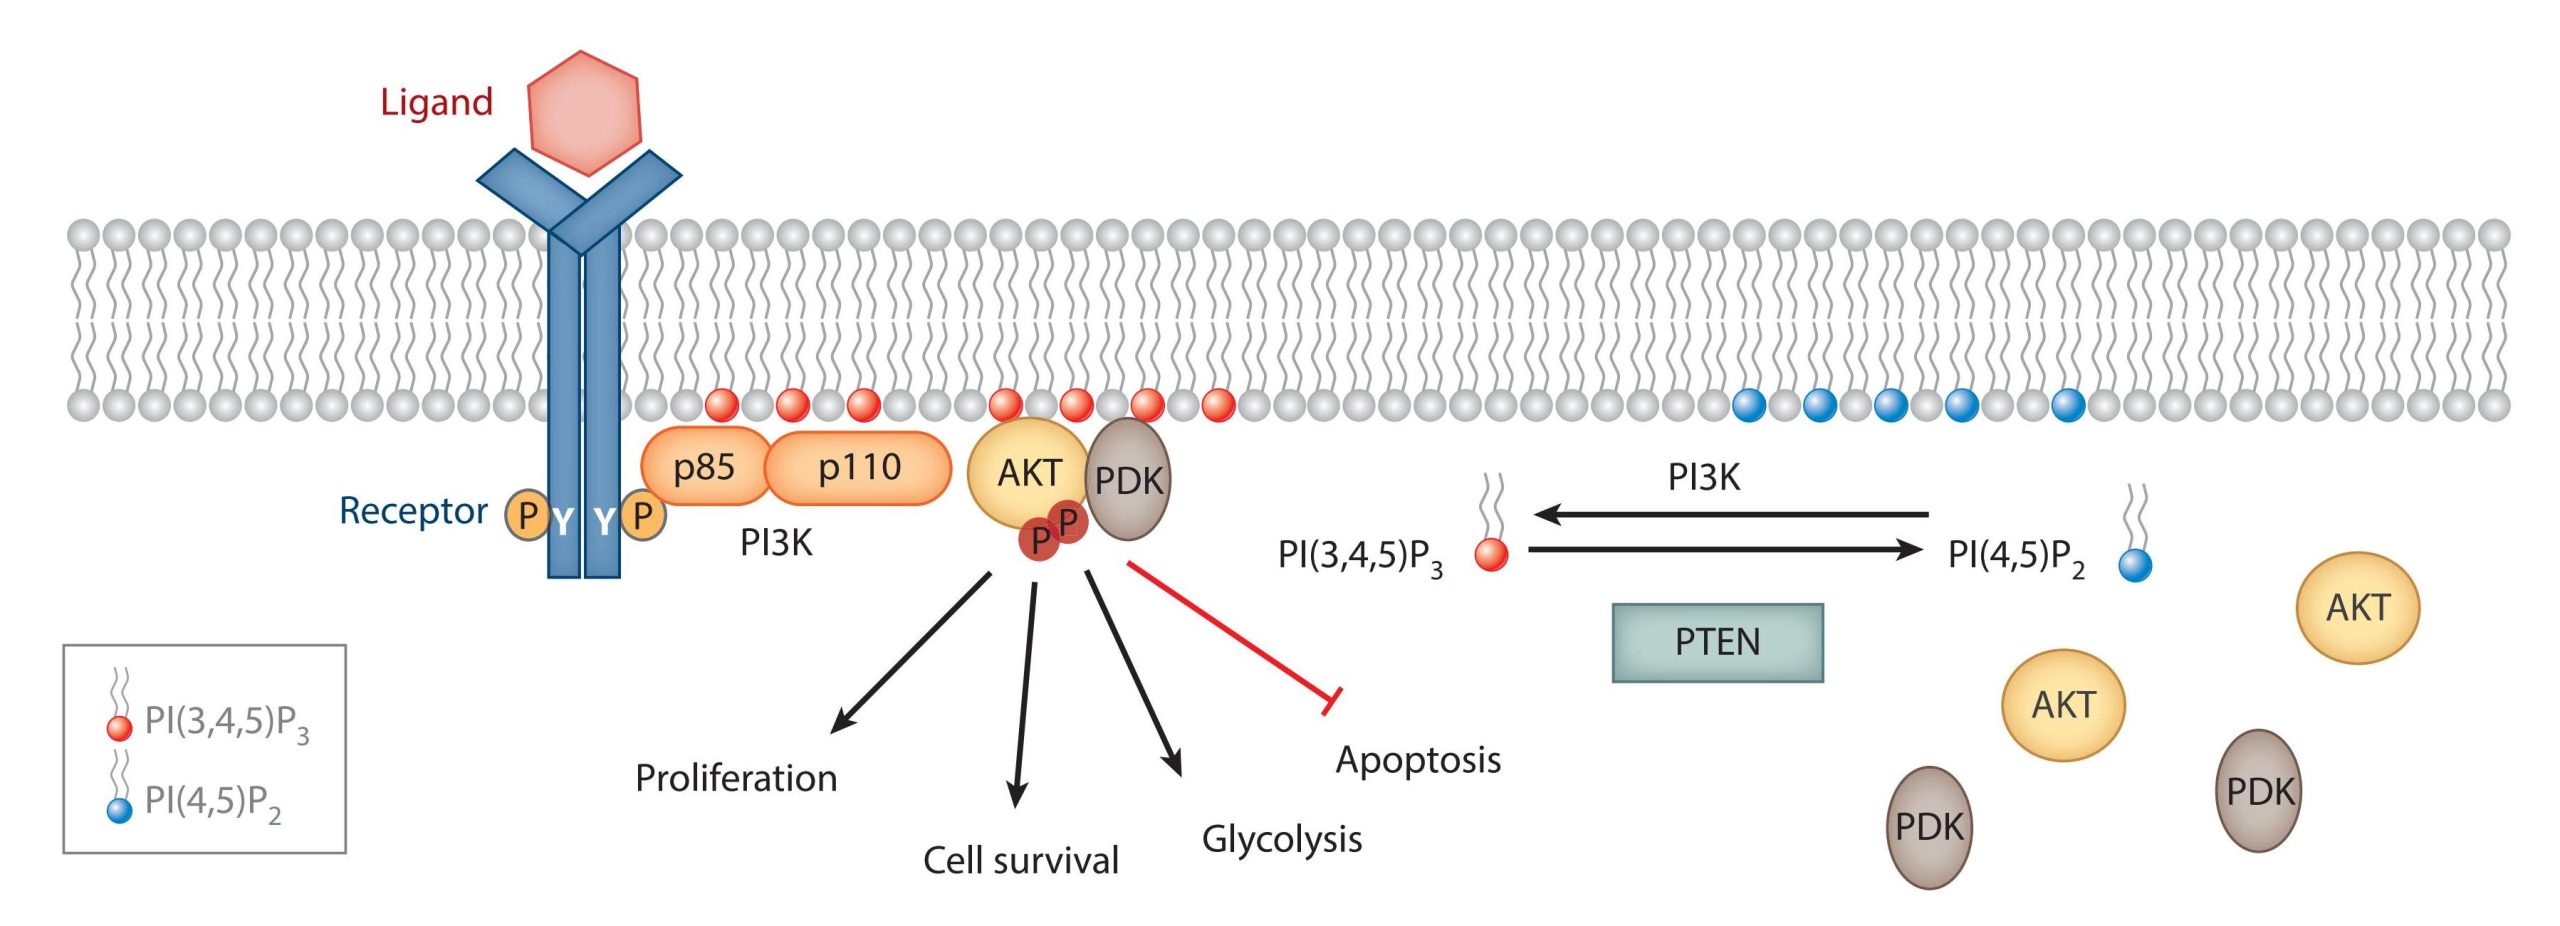
图1. PTEN将PIP3去磷酸化为PIP2并抑制PI3K–AKT信号[5]。
PTEN对PIP3的识别和催化依赖多个结构区域的协同作用。PTEN蛋白由N端PIP2结合区域、磷酸酶结构域、C2结构域和C端调控尾部等部分组成。磷酸酶结构域负责催化,C2结构域及N端区域参与膜结合,使PTEN能够接触膜上的PIP3。不同氨基酸替换还可分离其酶学功能:G129E和Y138L可分别选择性损害脂质磷酸酶活性和蛋白磷酸酶活性,但PTEN蛋白磷酸酶活性的生理相关性尚未完全确立;除催化作用外,PTEN也通过细胞定位和蛋白相互作用参与信号调节[5][6]。
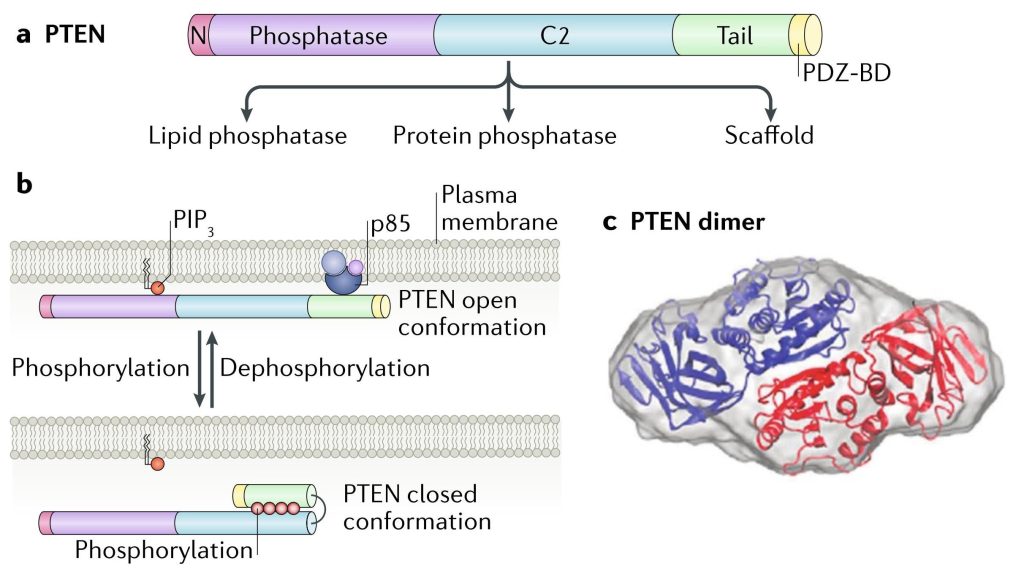
图2. PTEN的结构域、构象调控及二聚化[6]。
经典构象模型认为,PTEN C端尾部多个位点的磷酸化可促进尾部与蛋白主体结合,形成较闭合的构象并减少PTEN与膜的结合;去磷酸化则有利于开放构象和膜定位[5][6]。不同位点和磷酸模拟状态对PTEN稳定性及下游信号的影响并不相同,相关小鼠模型见后文[8]。
PTEN基因表达调控与PTEN蛋白翻译后修饰
PTEN功能可在转录、转录后及蛋白质修饰等层面受到调节。启动子甲基化、转录因子、microRNA以及PTENP1假基因相关的竞争性RNA网络,均可影响PTEN表达或mRNA稳定性;不同翻译起始位点和可变剪接还可产生具有不同定位特征的转录本及蛋白异构体[5][6]。
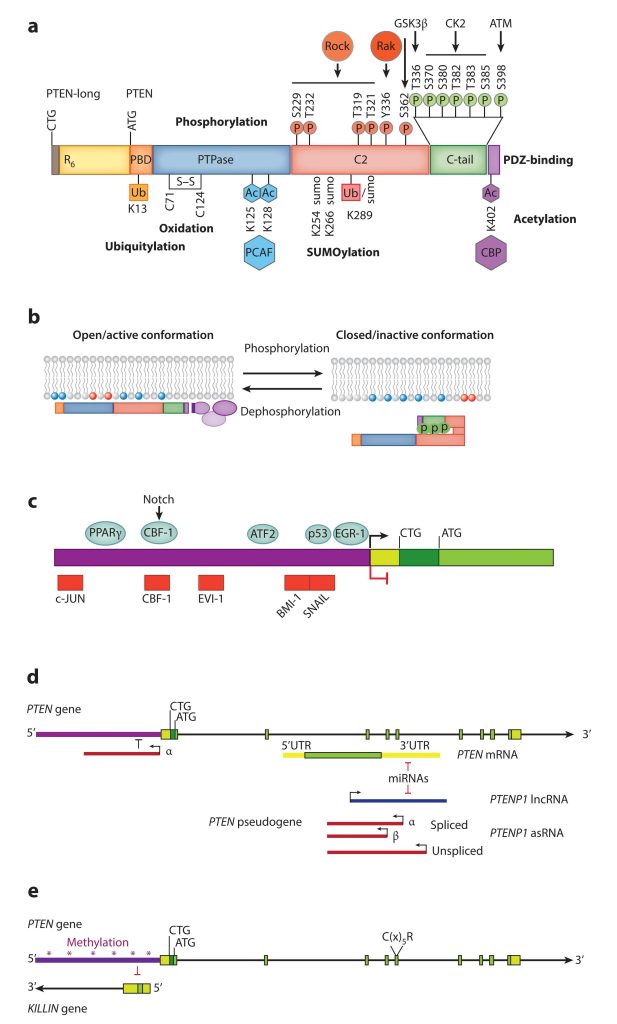
图3. PTEN表达、转录后及蛋白质修饰调控[5]。
(a) PTEN通过翻译后修饰进行调控;(b) PTEN的构象调控;(c) 转录调控;(d) PTEN的转录后调控;(e) PTEN启动子的高甲基化导致表观遗传沉默。
蛋白质修饰进一步影响PTEN的稳定性、定位和酶活性。NEDD4-1介导的单泛素化与PTEN进入细胞核相关,去泛素化酶USP7/HAUSP可移除相应泛素并影响其核质分布。USP11、USP13及乙酰化OTUD3可去除PTEN上的K48连接多聚泛素,增强其蛋白稳定性;USP10则去除K63连接多聚泛素,促进PTEN募集至质膜并恢复其磷酸酶活性。ATXN3通过抑制PTEN转录发挥作用[7]。此外,C端磷酸化、SUMO化、乙酰化和氧化还原修饰也会改变PTEN活性:例如,活性位点附近的乙酰化可降低酶活性,氧化可使Cys124与Cys71形成二硫键并暂时抑制催化作用;SUMO化则可促进膜结合[5][6]。
PTEN蛋白在细胞核与细胞外发挥非经典作用
PTEN蛋白的经典抑癌作用依赖脂质磷酸酶活性:它将PIP3去磷酸化为PIP2,从而拮抗PI3K–AKT信号。除这一经典作用外,PTEN还可在细胞核内及细胞外发挥非经典作用。核内PTEN参与RAD51相关DNA双链断裂修复、着丝粒稳定及APC/C–CDH1介导的细胞周期调控;PTEN对细胞极性、黏附和迁移的影响,则与细胞骨架及其他信号网络相关[5][6]。
PTEN的不同翻译起始位点可产生较长的PTEN-Long和PTEN-β异构体。PTEN-Long由上游CUG起始,较常见PTEN蛋白多出173个氨基酸;PTEN-β由上游AUU起始,多出146个氨基酸。早期研究报道,PTEN-Long可分泌并进入邻近细胞,也与线粒体定位及能量代谢调节相关[5][6]。
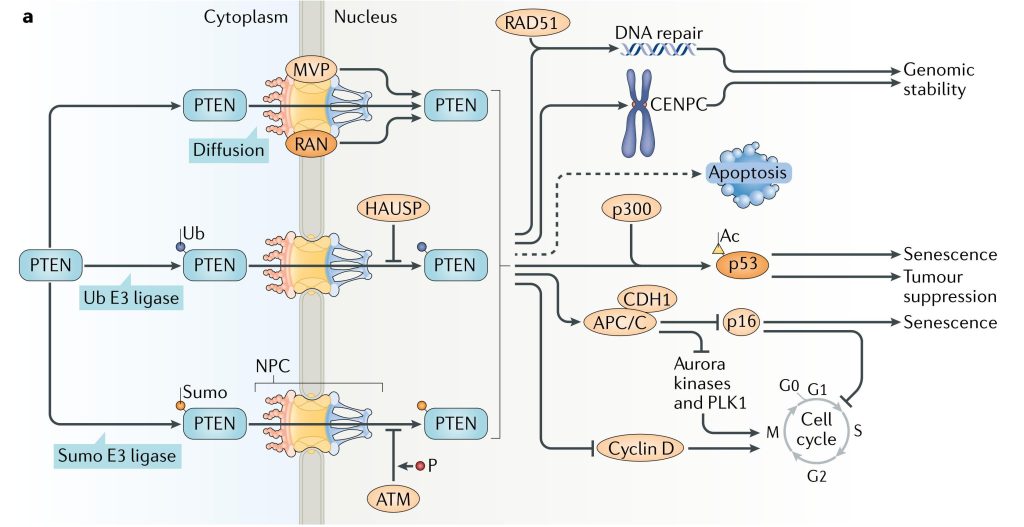
图4. PTEN在细胞核中发挥多种抑癌功能[6]。
Zhang等2024年的研究进一步报道,全长PTEN可经TMED10相关的非常规分泌途径进入细胞外。与早期报道的PTEN-Long被邻近细胞摄取不同,该研究中的可溶性全长PTEN不被其他细胞摄取,而是结合巨噬细胞表面的PLXDC2并激活JAK2–STAT1信号,使肿瘤相关巨噬细胞由免疫抑制状态转向炎性状态,继而增强CD8阳性T细胞和自然杀伤细胞活性。该作用在细胞和小鼠肿瘤模型中得到验证;研究还对患者来源的原代肿瘤相关巨噬细胞进行了体外实验,且催化失活的C124S蛋白仍保留该效应[5][6][9]。
PTEN基因检测在临床实践中的应用
PTEN胚系致病变异可导致PTEN错构瘤肿瘤综合征(PHTS),临床检测用于识别相关变异并结合表型解释检测结果[10][13]。PTEN胚系变异包括错义、无义、剪接、插入缺失和大片段缺失等类型;检测需评估序列变异和拷贝数改变,已知家系变异可用于亲属定向检测[10]。
《中国家族遗传性肿瘤临床诊疗专家共识(2021年版)(5)—家族遗传性甲状腺癌》引用的既往资料报告,PTEN胚系变异携带者约四分之一伴发甲状腺癌。该共识建议,对具有典型综合征表型的甲状腺癌患者开展相关易感基因靶向检测;对有家族史的非髓样甲状腺癌患者及其一级亲属进行肿瘤易感基因筛查。先证者或高危者可采用二代测序进行较广泛的胚系变异筛查,已知家系变异可用于直系亲属定向验证;变异解读可参照ACMG/AMP序列变异解读标准[11]。
《妇科肿瘤遗传咨询专家共识(2023年版)》指出,Cowden综合征与PTEN胚系变异相关;该共识转述有学者基于相关病例,建议对青少年子宫内膜癌患者开展PTEN基因检测[12]。
Hoogerbrugge等2026年的指南指出,Cowden综合征、Bannayan–Riley–Ruvalcaba综合征等旧称可能造成混淆,不再建议使用,应以PHTS作为统称[13]。PHTS诊断依赖于检出PTEN胚系致病变异;符合临床诊断标准但未检出此类变异者,癌症风险尚不确定,后续监测需结合个人及家族癌症史个案确定[13]。
总结
PTEN研究从10q23定位与分子克隆,发展到以脂质磷酸酶活性调节PI3K–AKT信号为核心,并逐步揭示其细胞核内功能和细胞外免疫作用。蛋白构象、亚细胞定位、表达水平及翻译后修饰共同影响PTEN功能。PTEN胚系变异检测有助于确立PHTS分子诊断、解释检测结果并开展家系定向检测。
参考文献:
[1] Parsons R. Discovery of the PTEN Tumor Suppressor and Its Connection to the PI3K and AKT Oncogenes. Cold Spring Harbor Perspectives in Medicine, 2020, 10(8):a036129.
[2] Li J, et al. PTEN, a Putative Protein Tyrosine Phosphatase Gene Mutated in Human Brain, Breast, and Prostate Cancer. Science, 1997, 275(5308):1943–1947.
[3] Steck PA, et al. Identification of a Candidate Tumour Suppressor Gene, MMAC1, at Chromosome 10q23.3 That Is Mutated in Multiple Advanced Cancers. Nature Genetics, 1997, 15(4):356–362.
[4] Liaw D, et al. Germline Mutations of the PTEN Gene in Cowden Disease, an Inherited Breast and Thyroid Cancer Syndrome. Nature Genetics, 1997, 16(1):64–67.
[5] Worby CA, Dixon JE. PTEN. Annual Review of Biochemistry, 2014, 83:641–669.
[6] Lee YR, Chen M, Pandolfi PP. The Functions and Regulation of the PTEN Tumour Suppressor: New Modes and Prospects. Nature Reviews Molecular Cell Biology, 2018, 19(9):547–562.
[7] Christine A, Park MK, Song SJ, et al. The Equilibrium of Tumor Suppression: DUBs as Active Regulators of PTEN. Experimental & Molecular Medicine, 2022, 54:1814–1821.
[8] van Ree JH, et al. Hyperphosphorylated PTEN Exerts Oncogenic Properties. Nature Communications, 2023, 14:2983.
[9] Zhang C, Ma HM, Wu S, et al. Secreted PTEN Binds PLXDC2 on Macrophages to Drive Antitumor Immunity and Tumor Suppression. Developmental Cell, 2024, 59(23):3072–3088.e8.
[10] Yehia L, Keel E, Eng C. The Clinical Spectrum of PTEN Mutations. Annual Review of Medicine, 2020, 71:103–116.
[11] 中国抗癌协会家族遗传性肿瘤专业委员会. 中国家族遗传性肿瘤临床诊疗专家共识(2021年版)(5)—家族遗传性甲状腺癌. 中国肿瘤临床, 2022, 49(1):6–11.
[12] 中国三级妇产科医院/妇幼保健院联盟妇科肿瘤遗传咨询协作组,中国抗癌协会中西整合子宫内膜癌专业委员会. 妇科肿瘤遗传咨询专家共识(2023年版). 中国癌症杂志, 2023, 33(11):1041–1064.
[13] Hoogerbrugge N, et al. ERN GENTURIS Cancer Surveillance Guideline for Individuals with PTEN Hamartoma Tumour Syndrome (PHTS). European Journal of Human Genetics, 2026, online publication.
TargetCap® Core Exome Panel v3.0
TargetCap@ Core Exome Panel v3.0基于伯科高品质DNA探针合成技术开发,全流程国产制造,由~40万条探针组成,以GRCh38/hg38人类参考基因组设计,参考Refseq、CCDS、ClinVar等数据库,覆盖19,524个基因,目标区域为33.9Mb。
捕获性能比较
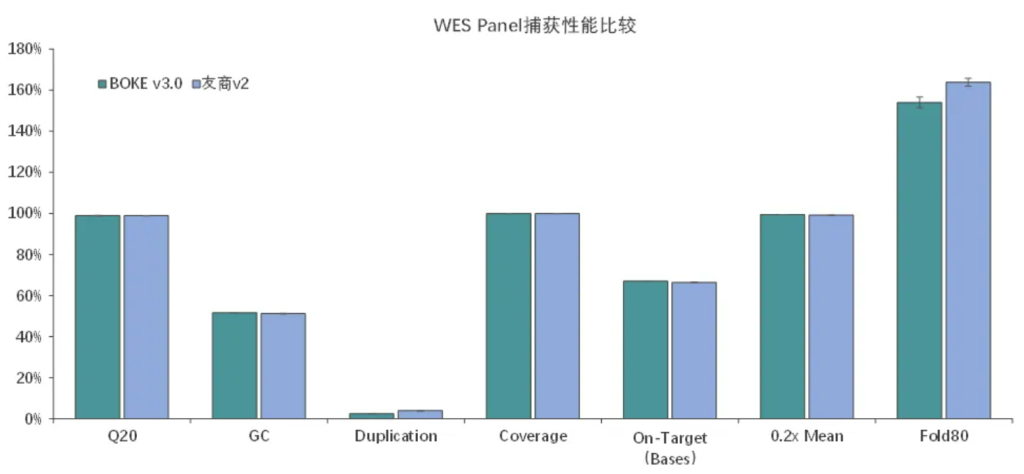
伯科全外芯片v3.0性能优异与国外友商同类型产品v2相当,中靶率、覆盖率、覆盖均一性等参数均达到国际领先水平。
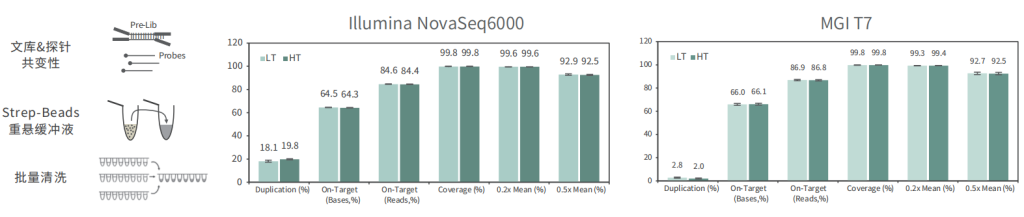
适配高通量流程平台
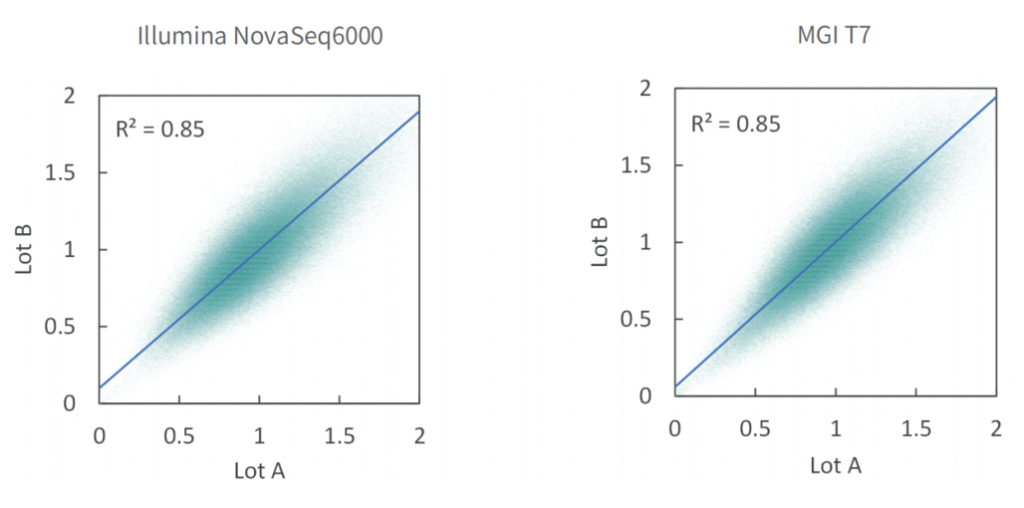
批次稳定
使用不同批次TargetCap® Core Exome Panel v3.0芯片对NA12878 gDNA进行捕获测序,结果显示,不同批次芯片在不同测序平台上均显示出优异的稳定性,不同位点的相对深度相关性高,批次稳定。
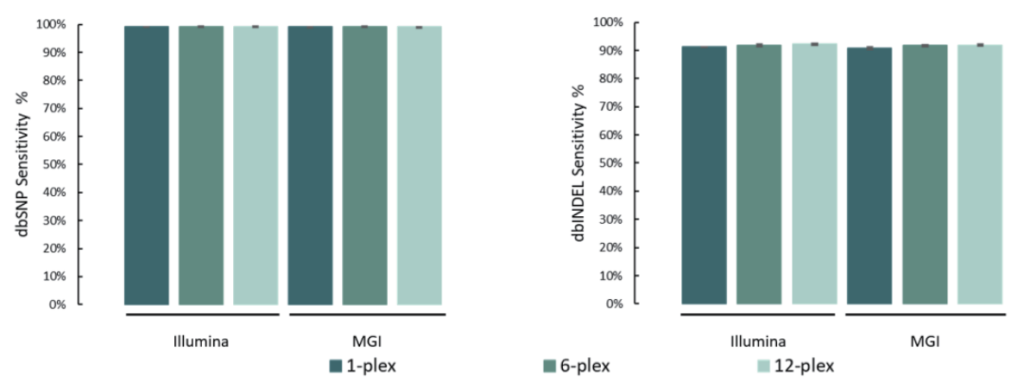
变异检测准确
单核苷酸变异(SNV)和插入缺失 (INDEL)是基因组变异的常见形式,也是引起人类疾病的重要原因。
选取NA12878标准品,与预期SNV和INDEL变异进行比较。结果表明,在MGI与Illumina测序平台,SNP灵敏度为99.1%,INDEL灵敏度为91.6%。
添加线粒体模块临床样本表现
20例全血样本(S1#-S20#),采用1-4 Plex方式使用TargetCap® Core Exome Panel v3.0添加线粒体模块进行过夜杂交捕获;其中,S1#-S10#在Illumina NovaSeq X Plus平台测序, S11#-S20#在MGI MGISEQ-T7平台测序,均采用150PE模式测序。得到测序数据后,抽取8Gb数据进行生信分析。
两种测序平台的数据表现相近,平均深度分别为111x/115x (Illumina/MGI),中靶率优异均> 85%,覆盖均一性极佳(0.2X_MD≥99.3%);仅使用8Gb数据,高达98.5%的捕获区域达到了30X以上,99.5%的捕获区域达到20X以上,为临床样本检测提供了可靠的捕获数据。
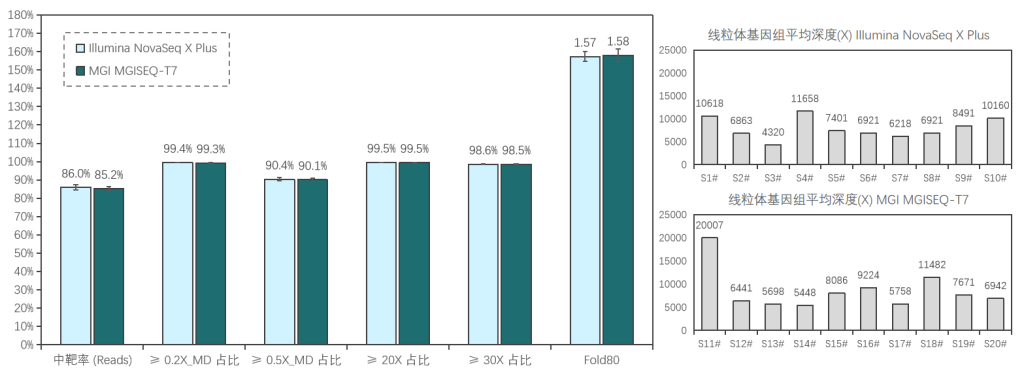
≥0.2X/0.5X_MD: Mean Depth,覆盖深度≥平均深度的0.2/0.5倍深度的区域占总区域的比例,用于表征覆盖均一性性能,越接近100%越好。
TargetCap® Core Exome Panel v7.0
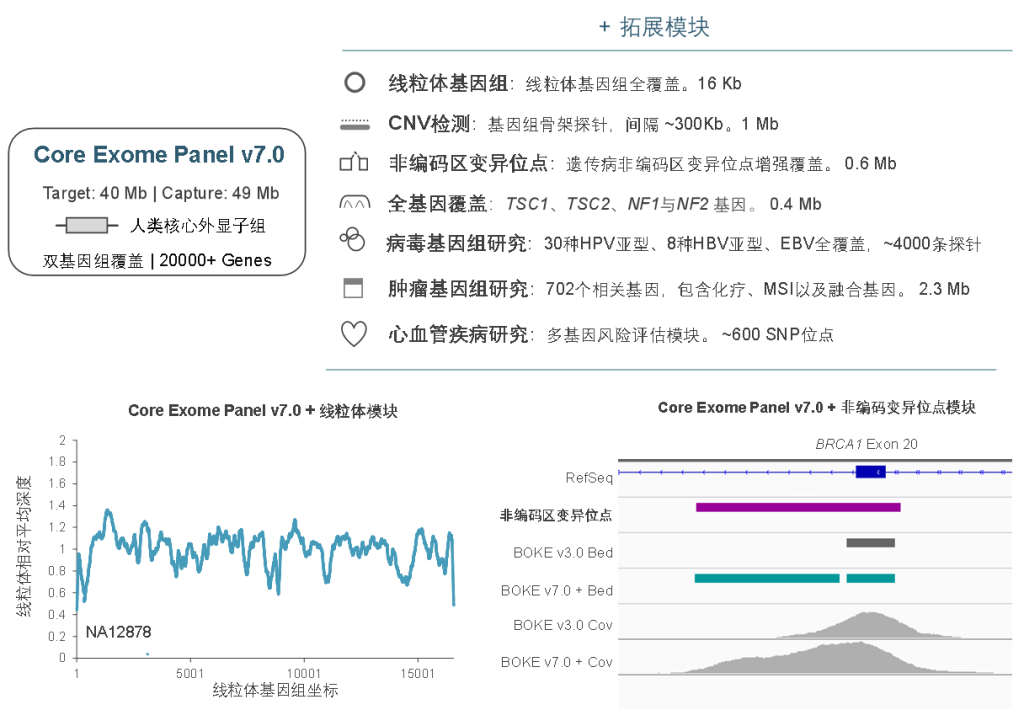
TargetCap® Core Exome Panel v7.0(下文简称BOKE v7.0),该WES Panel增强了基因组hg19传统研究区域的覆盖,兼顾 hg19 & hg38 双版本基因组,可以更好的保证临床科研与转化的延续性。目标区域和捕获区域大小分别为40Mb和49Mb,对 hg19 传统研究区域覆盖提升至99.7%(友商I-v1),hg38传统研究区域覆盖相近(友商A-v8)。同时,新添加数百个具有一定功能与表型的基因,总基因数量达到20000+。
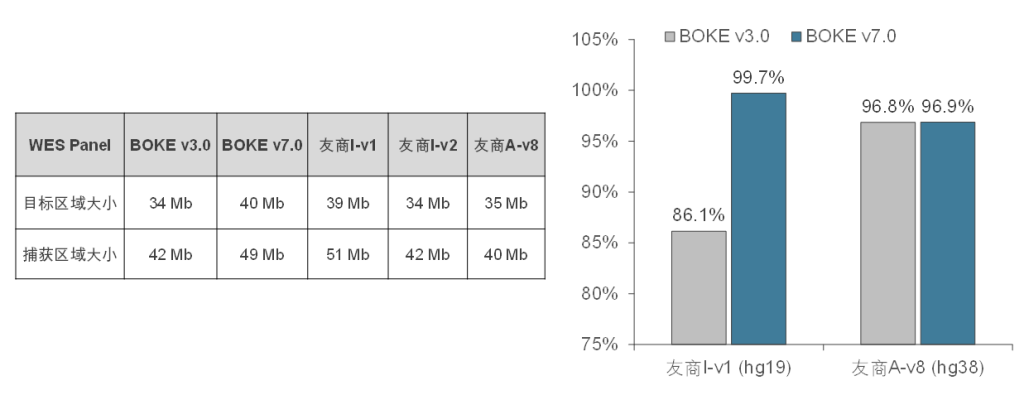
BOKE Core Exome Panel v7.0目标区域大小以及对不同友商产品目标区域的覆盖情况
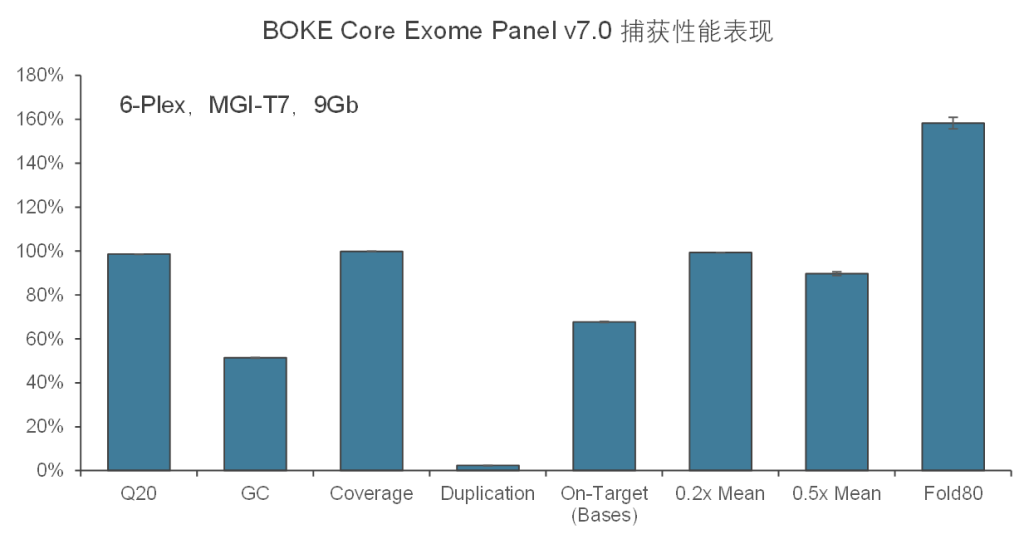
在捕获性能方面,TargetCap® Core Exome Panel v7.0依然表现优异,与TargetCap® Core Exome Panel v3.0表现相近。在测序9Gb条件下,平均深度达到110x左右,20x和30x以上区域占比分别为99.5%和98.5%,Fold 80为1.5-1.6之间,与国际领先产品数据表现相当。
同时,TargetCap® Core Exome Panel v7.0也可灵活的与拓展模块组合使用,满足不同场景的临床研究的需求及转化应用,包括线粒体、遗传病非编码区变异位点、单基因全覆盖、病毒基因组、肿瘤全景变异检测、重大疾病多基因风险评估模块等。此外,伯科公司自研自造的寡核苷酸合成平台可以快速响应个性化定制的需求,为人类基因组分子遗传学的研究与转化,提供更加全面高效的解决方案。