MSH6与PMS2基因:错配修复及其基因检测在临床实践中的应用
- boke
- 2026-10-13
- 9:21 上午
MMR复合物及其基因组成员
在复制后错配修复过程中,DNA复制产生的碱基错配和插入-缺失环首先由MutS复合物识别。MutSα由MSH2蛋白和MSH6蛋白组成,主要识别碱基错配及较小的插入-缺失环;MutSβ由MSH2蛋白和MSH3蛋白组成,主要识别较大的插入-缺失环。识别完成后,MLH1蛋白与PMS2蛋白组成MutLα,参与修复信号传递和复合物组装。在PCNA参与的激活下,PMS2亚基发挥内切酶活性,在错配附近引入单链切口,为含错新生链的外切降解和无错再合成提供入口。MutLβ由MLH1蛋白和PMS1蛋白组成,其主要生物学功能尚未明确;MutLγ由MLH1蛋白和MLH3蛋白组成,主要参与减数分裂重组[2]。在肿瘤组织免疫组化中,MLH1蛋白与PMS2蛋白、MSH2蛋白与MSH6蛋白常呈配对缺失,这种配对关系反映了错配修复复合物的稳定性[2]。上述五类复合物涉及七个主要亚基基因:MLH1、MSH2、MSH3、MSH6、PMS1、PMS2和MLH3。肿瘤组织IHC中的配对缺失模式可提示受累复合物,并为后续基因检测提供方向[1][2]。
MSH4与MSH5形成的异源二聚体主要参与减数分裂,不属于复制后错配修复中的MutSα/MutSβ识别体系。此外,真核错配修复还依赖PCNA、RFC、EXO1、RPA、DNA聚合酶δ和DNA连接酶I等因子;新生链上的缺口可提供链判别信号,错配所在片段经切除后,再由聚合酶补合并由连接酶封口。关于人类细胞中的链判别及复合物间信号传递,仍存在不同模型[2][6]。
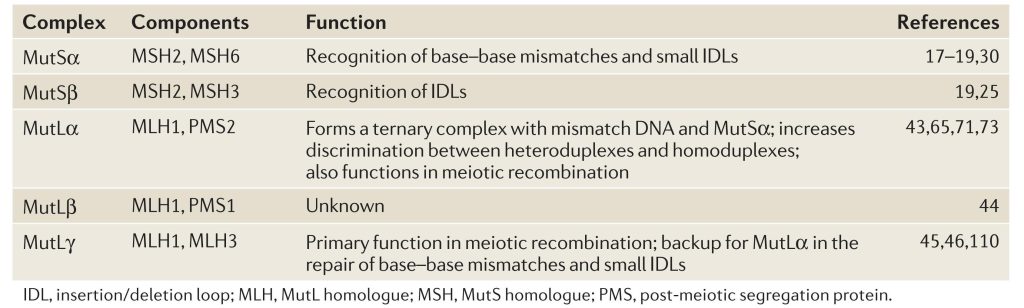
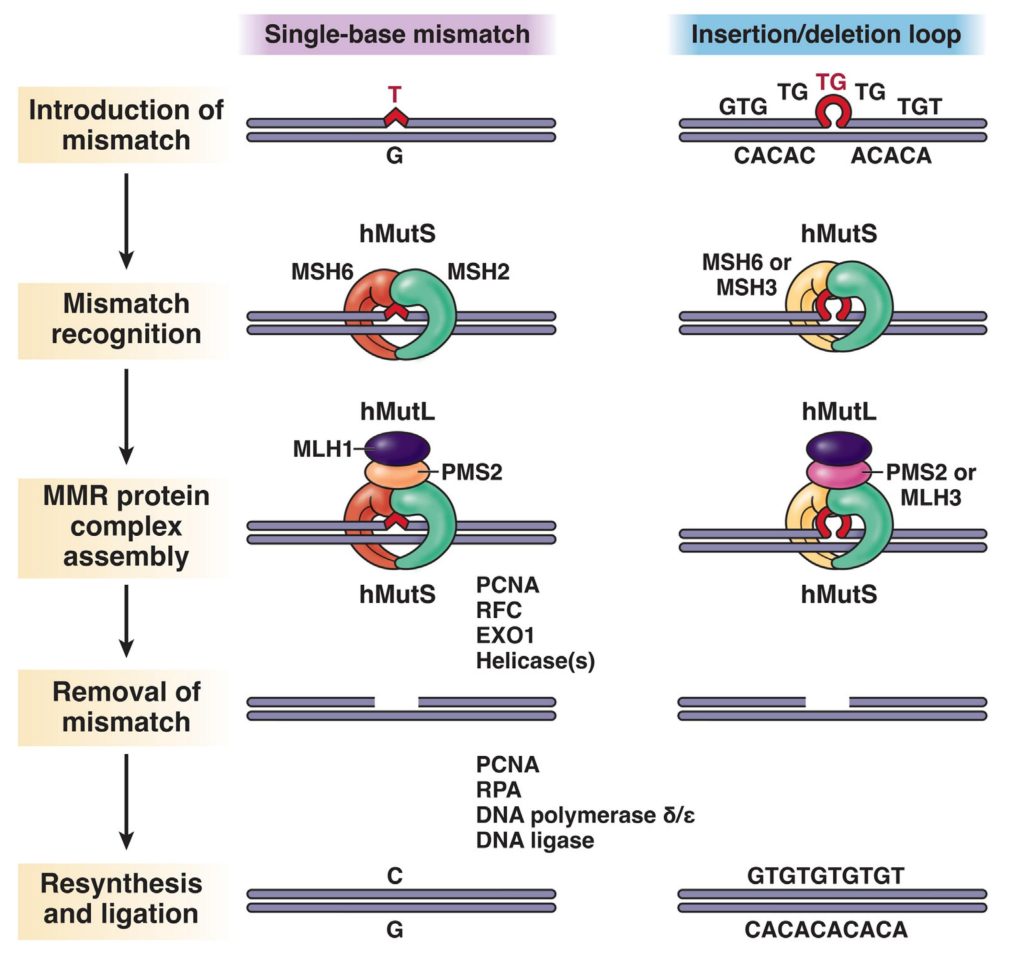
图2.人类MMR系统校正新合成链(红色)中因复制错误产生的单碱基错配(G至T,左侧)和插入-缺失环(TG插入,右侧)的功能[2]
MLH1与MSH2基因
早期Lynch综合征分子研究沿着微卫星不稳定和复制错误修复线索,先后确定了MSH2和MLH1。二者分别是MutS和MutL相关复合物的共同亚基;与MSH6、PMS2相比,MLH1或MSH2胚系变异相关的结直肠癌风险整体更高。EPCAM 3′端缺失可通过甲基化使MSH2沉默。2021年版中国家族遗传性结直肠癌共识估计,70岁前MLH1或MSH2胚系变异携带者的结直肠癌风险为40%–80%,MSH6或PMS2胚系变异携带者为10%–22%[3][5][6]。MLH1和MSH2的相关机制详见《MLH1与MSH2:从错配修复机制到遗传性肿瘤风险》。
MSH6基因
MSH6(mutS homolog 6)位于2号染色体短臂2p16.3,基因组跨度约27 kb,含19个外显子。MSH6蛋白与MSH2形成MutSα,参与错配识别;MSH6胚系变异与Lynch综合征相关,主要涉及结直肠癌和子宫内膜癌。MSH6致病性(Pathogenic)变异为1753个,可能致病性(Likely pathogenic)变异为227个,另有301个位点归入致病性/可能致病性综合分类。不同研究对MSH6携带者的结直肠癌风险估计为8.1%–44%,子宫内膜癌风险为16%–44%;其子宫内膜癌中位发病年龄较MLH1或MSH2携带者晚约10年[4]。
MSH6最初以GTBP(G/T结合蛋白)这一名称被描述,并于1995年被鉴定。MSH6与MSH2形成MutSα,主要参与碱基错配及小型插入/缺失环的识别;由MSH2与MSH3组成的MutSβ可在一定程度上补偿MSH6缺失。一项基于美国、加拿大和澳大利亚人群数据的研究估计,一般人群中MSH6致病性胚系变异的携带率约为1/758,MLH1和MSH2致病性胚系变异的携带率分别约为1/1946和1/2841。上述数值反映相应致病性胚系变异在一般人群中的估计携带率,不等同于携带者的肿瘤发生风险。与MLH1或MSH2相关肿瘤相比,MSH6相关肿瘤的微卫星不稳定性可能相对较低[7]。
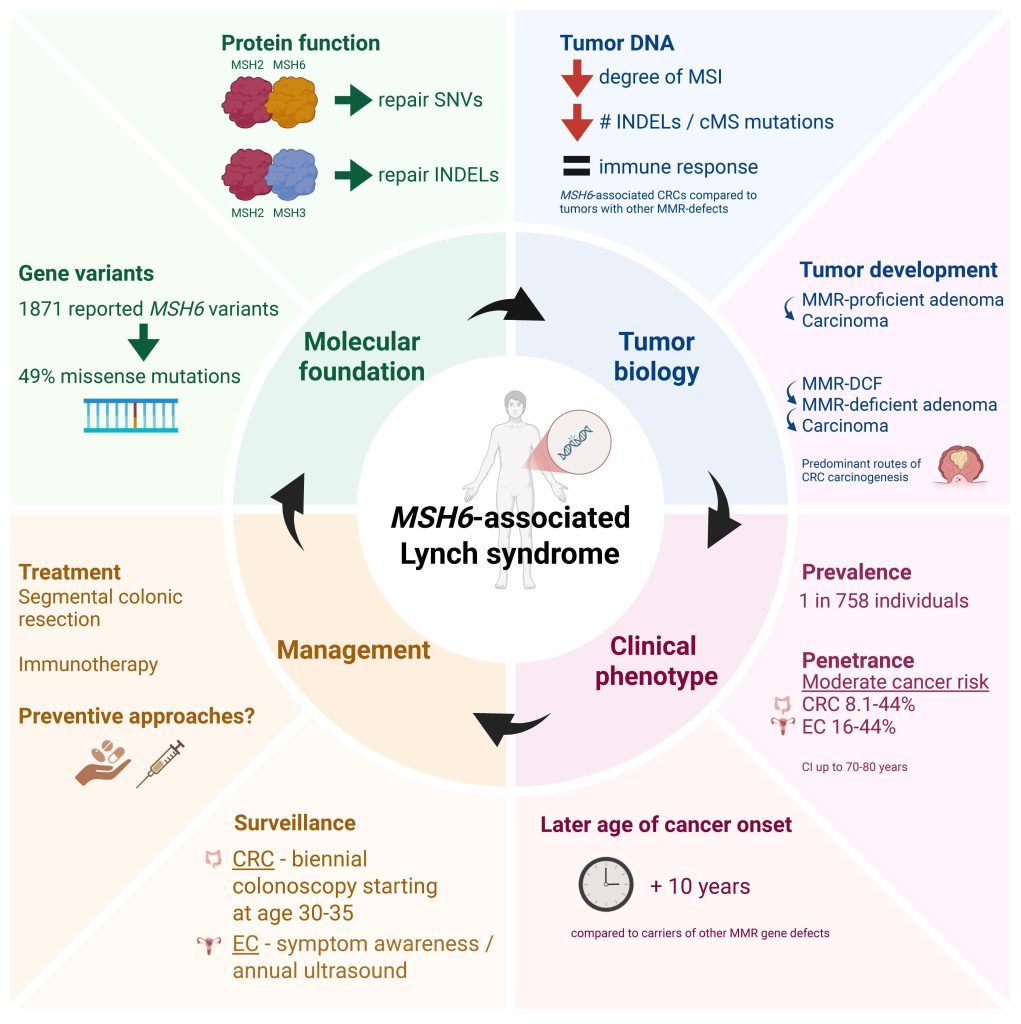
图3. MSH6相关林奇综合征的分子、生物学、临床及管理特征概述[4]
MSH6的错义、内含子、同义及小型框内插入/缺失变异,往往难以仅凭序列类型判断其功能影响。功能实验可为VUS评估提供依据,相关方法包括错配修复活性、6-硫代鸟嘌呤选择、核定位、机制和剪接分析。功能结果能否用于ACMG/AMP的PS3/BS3证据,需要结合已知良性和致病对照、实验重复性、校准及验证情况[8]。
PMS2基因
PMS2(PMS1 homolog 2, mismatch repair system component)位于7号染色体短臂7p22.1,基因组跨度约38 kb,含18个外显子。PMS2蛋白与MLH1形成MutLα,具有错配修复所需的内切核酸酶活性;其胚系变异与Lynch综合征和Turcot综合征相关。PMS2致病性(Pathogenic)变异为620个,可能致病性(Likely pathogenic)变异为148个,另有168个位点归入致病性/可能致病性综合分类。西方人群估计中,PMS2致病变异携带率约为1/714;一项研究估计至80岁时结直肠癌累积风险为13%–14%,子宫内膜癌为14%;其他所分析癌种的风险未显著高于一般人群[5]。
PMS2羧基端与MLH1结合,这一相互作用是PMS2在体内保持稳定的必要条件;PMS2以潜伏内切核酸酶形式参与由3′切口引导的错配修复。染色体7上存在多个与PMS2高度同源的假基因,使PMS2变异分析较为困难;长距离PCR和RNA分析可辅助确认PMS2变异及其对转录本的影响[5][10]。
PMS2双等位基因致病性变异可导致组成性错配修复缺陷综合征(CMMRD),不同于杂合胚系变异相关的Lynch综合征;在早期汇总的78例CMMRD病例中,43例检出双等位基因PMS2变异[11]。
MSH6与PMS2基因检测在临床实践中的应用
在遗传风险识别方面,《中国家族遗传性肿瘤临床诊疗专家共识(2021年版)(4)——家族遗传性结直肠癌》估计,70岁前MSH6或PMS2变异携带者的结直肠癌风险为10%~22%,MLH1或MSH2变异携带者为40%~80%;《林奇综合征相关性子宫内膜癌筛查与防治指南(2026年版)》引用的数据中,75岁前MSH6和PMS2携带者的子宫内膜癌累积风险分别为41%和13%。这些风险估计显示,不同MMR基因对应的肿瘤风险存在差异。遗传风险识别应结合个人肿瘤史、家族肿瘤史及肿瘤组织的MMR蛋白免疫组化(IHC)或微卫星不稳定性(MSI)结果[8][12]。
在胚系检测与遗传咨询方面,对新诊断的结直肠癌和子宫内膜癌患者,可通过肿瘤组织IHC和(或)MSI检测筛查林奇综合征。若IHC显示MSH2、MSH6或PMS2蛋白缺失,或检测提示MSI-H,应进一步进行MMR基因胚系检测;若显示MLH1蛋白缺失,先检测MLH1启动子甲基化,甲基化阴性时再进行胚系检测。甲基化阳性也不能在所有情况下完全排除遗传因素;对于早发性(≤50岁)子宫内膜癌,《林奇综合征相关性子宫内膜癌筛查与防治指南(2026年版)》提出可进一步评估非肿瘤组织或外周血中的MLH1甲基化状态。已知家系变异时,可对亲属进行该变异的定向检测。检出胚系致病性或可能致病性变异可支持林奇综合征的分子诊断。意义不明变异应结合个人表现和家族史解读,不宜单独作为确诊依据。对于检出致病性或可能致病性变异者,应提供遗传咨询,并讨论家系检测与预防性随访管理[12]。
在携带者随访方面,携带MMR基因致病性或可能致病性变异者需接受定期监测。结直肠监测方面,《遗传性结直肠癌外科诊疗中国专家共识(2025版)》建议从20~25岁开始每1~2年进行结肠镜检查;《中国家族遗传性肿瘤临床诊疗专家共识(2021年版)(4)——家族遗传性结直肠癌》还提出,MSH6或PMS2变异携带者可考虑稍晚开始。子宫内膜监测方面,《中国家族遗传性肿瘤临床诊疗专家共识(2021年版)(4)——家族遗传性结直肠癌》建议加强异常子宫出血及绝经后出血的症状教育,并可考虑每1~2年进行子宫内膜活检;《林奇综合征相关性子宫内膜癌筛查与防治指南(2026年版)》建议在30~35岁,或比家族中最年轻的子宫内膜癌确诊年龄提前5~10年开始筛查,并提出绝经前无症状女性可每1~2年进行综合监测,同时指出目前相关监测方案尚未统一,其降低发病率的获益仍未证实[8][12][13]。
在家系管理方面,应以先证者的分子诊断结果为依据。《中国家族遗传性肿瘤临床诊疗专家共识(2021年版)(4)——家族遗传性结直肠癌》建议对高危家族成员进行基因检测;《遗传性结直肠癌外科诊疗中国专家共识(2025版)》建议林奇综合征家系成员尽早接受分子诊断,携带者及尚未完成分子诊断者接受相关肿瘤筛查,确证未携带家族变异者按一般风险人群管理;《林奇综合征相关性子宫内膜癌筛查与防治指南(2026年版)》指出,林奇综合征为常染色体显性遗传,一级亲属约有50%的概率遗传相关致病变异;遗传咨询与级联检测可用于识别家系中的高危成员[8][12]。
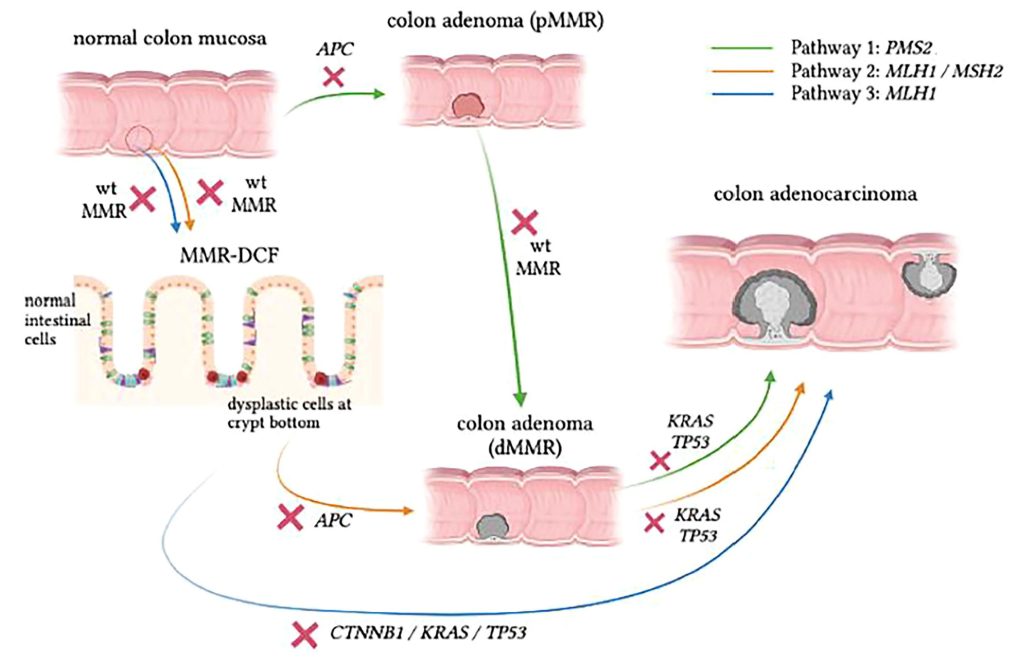
图4. LS结直肠癌(CRC)的发病通路。通路1(绿色)与传统腺瘤-癌序列相似,但在LS携带者中进展速度加快。通路2(橙色)遵循MMR-DCF腺瘤形成模式,最终因背景中缺乏MMR活性而累积体细胞突变,转化为腺癌。通路3(蓝色)则较为隐匿,dMMR LS-CRC可跳过腺瘤阶段,直接向结肠壁生长。[5]
表1. 中国常见恶性肿瘤筛查指南及规范推荐的恶性肿瘤高危人群定义汇总表[17]
总结
MMR系统由MutSα、MutSβ、MutLα等异源二聚体及多种辅助因子协同完成;Lynch综合征相关基因主要包括MLH1、MSH2、MSH6和PMS2[1][2][3][6]。其中,MSH6参与MutSα介导的错配识别,相关肿瘤的MSI表现可能较弱;PMS2参与MutLα复合物形成,检测时需注意假基因同源序列造成的分析干扰[7][9][10]。检出致病性或可能致病性变异后,应通过遗传咨询和家系定向检测识别亲属风险,并据此开展携带者随访管理[4][5][9][10][12][13][14]。
参考文献:
[1] Bateman AC. DNA mismatch repair proteins: scientific update and practical guide. J Clin Pathol, 2021, 74: 264-268.
[2] Peltomäki P, Nyström M, Mecklin JP, Seppälä TT. Lynch syndrome genetics and clinical implications. Gastroenterology, 2023, 164(5): 783-799.
[3] Peltomäki P. Update on Lynch syndrome genomics. Familial Cancer, 2016, 15(3): 385-393.
[4] Ben Yahia S, van der Werf-‘t Lam AS, Cabuta M, Nielsen M, Helderman NC. A multilevel perspective on MSH6-associated Lynch syndrome: integrating molecular, biological, and clinical insights. Int J Cancer, 2026: 1-18.
[5] Andini KD, Nielsen M, Suerink M, Helderman NC, Koornstra JJ, Ahadova A, et al. PMS2-associated Lynch syndrome: past, present and future. Front Oncol, 2023, 13: 1127329.
[6] Iyer RR, Pluciennik A, Burdett V, Modrich PL. DNA Mismatch Repair: Functions and Mechanisms. Chem Rev, 2006, 106: 302-323.
[7] Lynch HT, Lynch PM, Lanspa SJ, Snyder CL, Lynch JF, Boland CR. Review of the Lynch syndrome: history, molecular genetics, screening, differential diagnosis, and medicolegal ramifications. Clin Genet, 2009, 76: 1-18.
[8] 中国抗癌协会家族遗传性肿瘤专业委员会. 中国家族遗传性肿瘤临床诊疗专家共识(2021年版)(4)——家族遗传性结直肠癌. 中国肿瘤临床, 2022, 49(1): 1-5.
[9] Frederiksen JH, Jensen SB, Tümer Z, Hansen TvO. Classification of MSH6 Variants of Uncertain Significance Using Functional Assays. Int J Mol Sci, 2021, 22(16): 8627.
[10] Blount J, Prakash A. The changing landscape of Lynch syndrome due to PMS2 mutations. Clin Genet, 2018, 94(1): 61-69.
[11] Goodenberger ML, Thomas BC, Riegert-Johnson D, Boland CR, Plon SE, Clendenning M, et al. PMS2 monoallelic mutation carriers: the known unknown. Genet Med, 2016, 18(1): 13-19.
[12] 中国医师协会妇产科医师分会妇科肿瘤学组, 中国医师协会微无创医学专业委员会妇科肿瘤学组. 林奇综合征相关性子宫内膜癌筛查与防治指南(2026年版). 中国实用妇科与产科杂志, 2026, 42(8): 822-833.
[13] 中华医学会外科学分会结直肠外科学组. 遗传性结直肠癌外科诊疗中国专家共识(2025版). 中国实用外科杂志, 2025, 45(11): 1201-1217.
[14] 林奇综合征相关妇科恶性肿瘤综合管理中国专家共识制定专家组. 林奇综合征相关妇科恶性肿瘤综合管理中国专家共识(2025年版). 肿瘤学杂志, 2025, 31(1): 2-14.
[15] Jiricny J. The multifaceted mismatch-repair system. Nat Rev Mol Cell Biol, 2006, 7: 335-346.
TargetCap® Core Exome Panel v3.0
TargetCap@ Core Exome Panel v3.0基于伯科高品质DNA探针合成技术开发,全流程国产制造,由~40万条探针组成,以GRCh38/hg38人类参考基因组设计,参考Refseq、CCDS、ClinVar等数据库,覆盖19,524个基因,目标区域为33.9Mb。
捕获性能比较
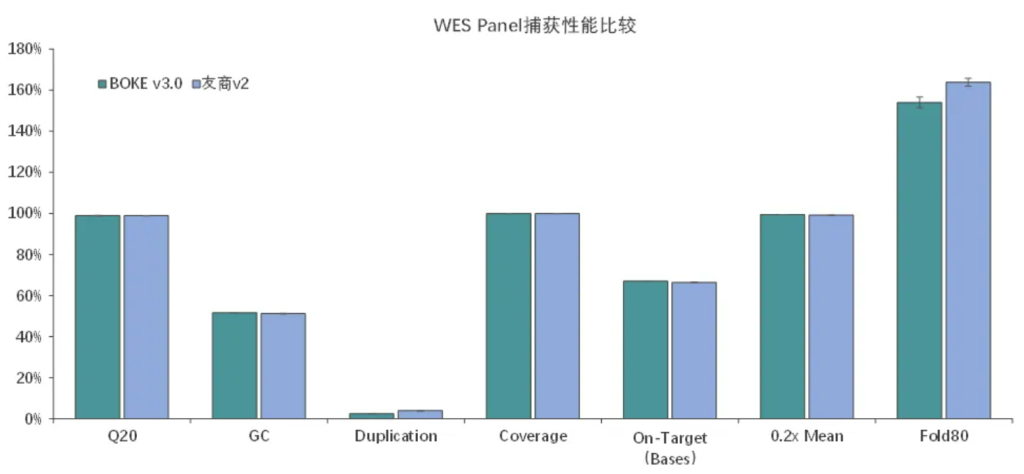
伯科全外芯片v3.0性能优异与国外友商同类型产品v2相当,中靶率、覆盖率、覆盖均一性等参数均达到国际领先水平。
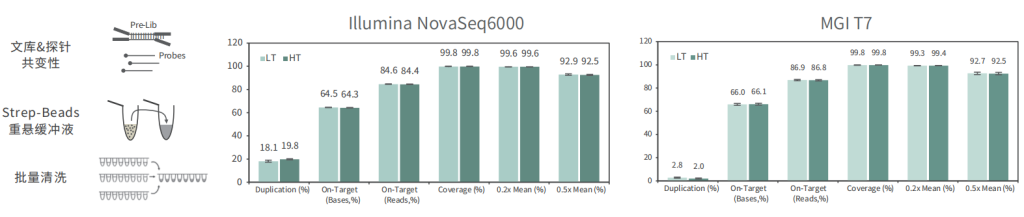
适配高通量流程平台
批次稳定
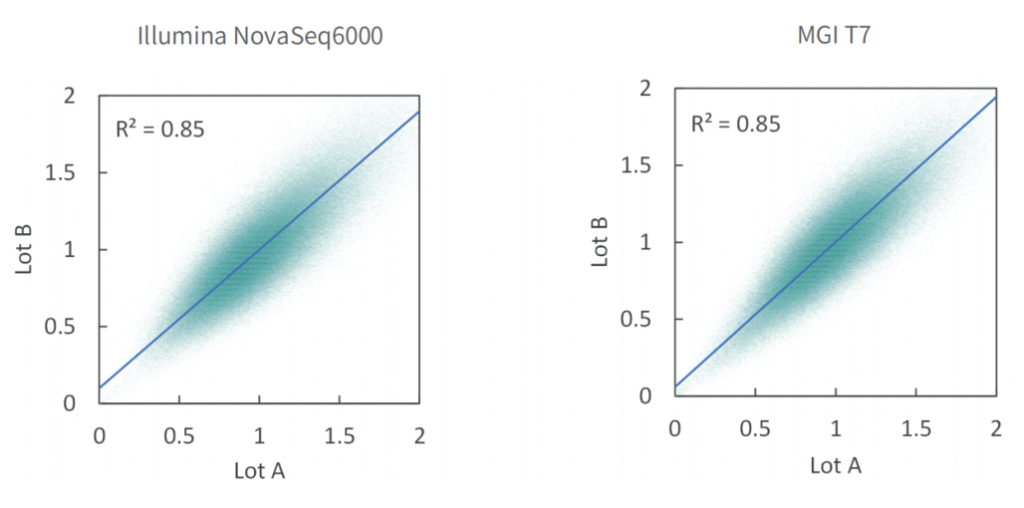
使用不同批次TargetCap® Core Exome Panel v3.0芯片对NA12878 gDNA进行捕获测序,结果显示,不同批次芯片在不同测序平台上均显示出优异的稳定性,不同位点的相对深度相关性高,批次稳定。
变异检测准确
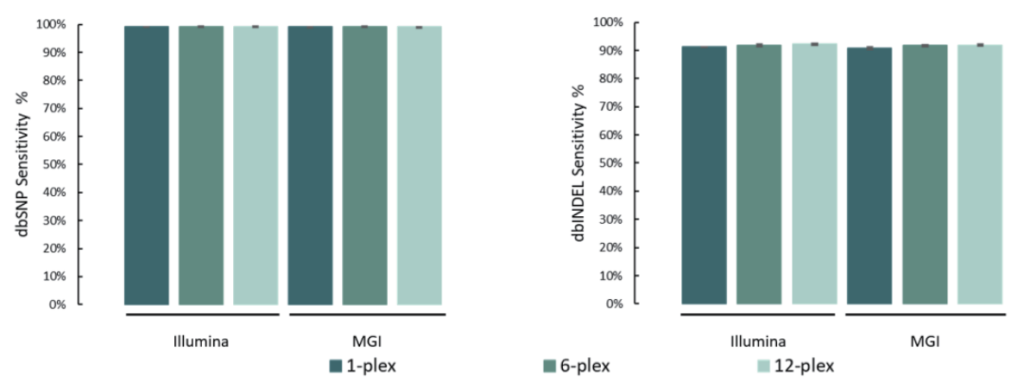
单核苷酸变异(SNV)和插入缺失 (INDEL)是基因组变异的常见形式,也是引起人类疾病的重要原因。
选取NA12878标准品,与预期SNV和INDEL变异进行比较。结果表明,在MGI与Illumina测序平台,SNP灵敏度为99.1%,INDEL灵敏度为91.6%。
添加线粒体模块临床样本表现
20例全血样本(S1#-S20#),采用1-4 Plex方式使用TargetCap® Core Exome Panel v3.0添加线粒体模块进行过夜杂交捕获;其中,S1#-S10#在Illumina NovaSeq X Plus平台测序, S11#-S20#在MGI MGISEQ-T7平台测序,均采用150PE模式测序。得到测序数据后,抽取8Gb数据进行生信分析。
两种测序平台的数据表现相近,平均深度分别为111x/115x (Illumina/MGI),中靶率优异均> 85%,覆盖均一性极佳(0.2X_MD≥99.3%);仅使用8Gb数据,高达98.5%的捕获区域达到了30X以上,99.5%的捕获区域达到20X以上,为临床样本检测提供了可靠的捕获数据。
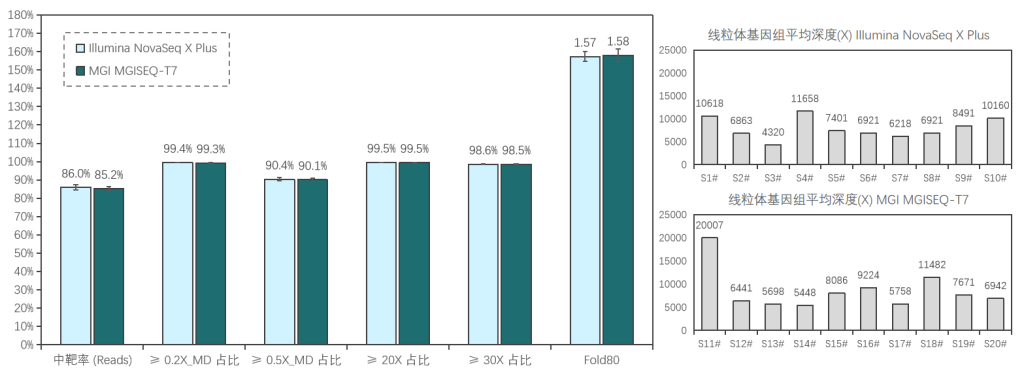
≥0.2X/0.5X_MD: Mean Depth,覆盖深度≥平均深度的0.2/0.5倍深度的区域占总区域的比例,用于表征覆盖均一性性能,越接近100%越好。
TargetCap® Core Exome Panel v7.0
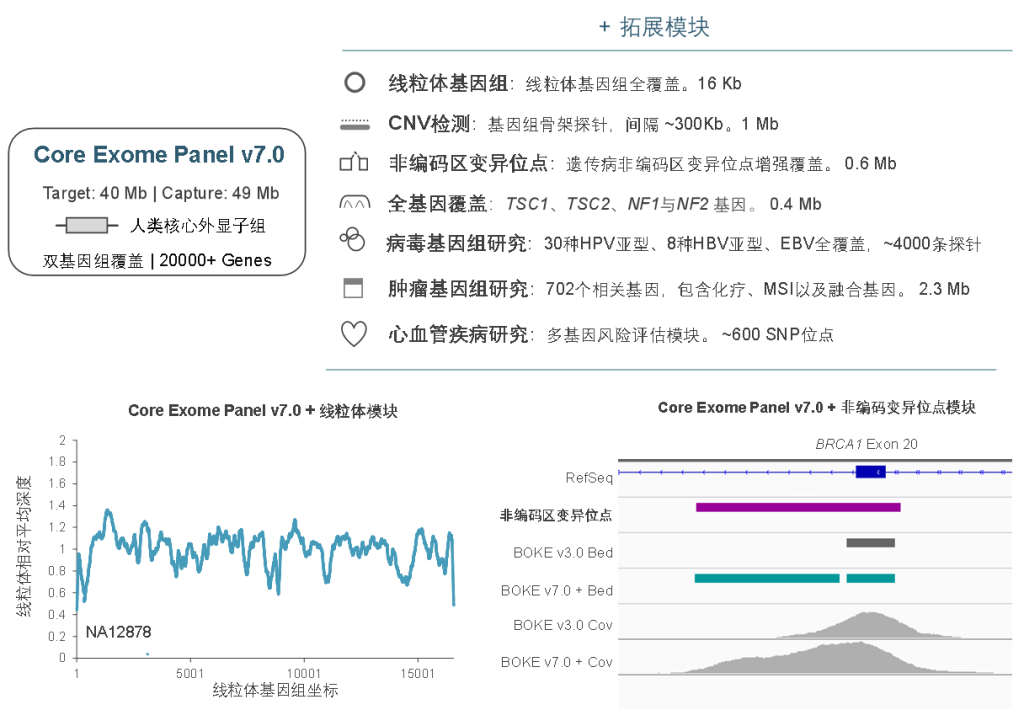
TargetCap® Core Exome Panel v7.0(下文简称BOKE v7.0),该WES Panel增强了基因组hg19传统研究区域的覆盖,兼顾 hg19 & hg38 双版本基因组,可以更好的保证临床科研与转化的延续性。目标区域和捕获区域大小分别为40Mb和49Mb,对 hg19 传统研究区域覆盖提升至99.7%(友商I-v1),hg38传统研究区域覆盖相近(友商A-v8)。同时,新添加数百个具有一定功能与表型的基因,总基因数量达到20000+。
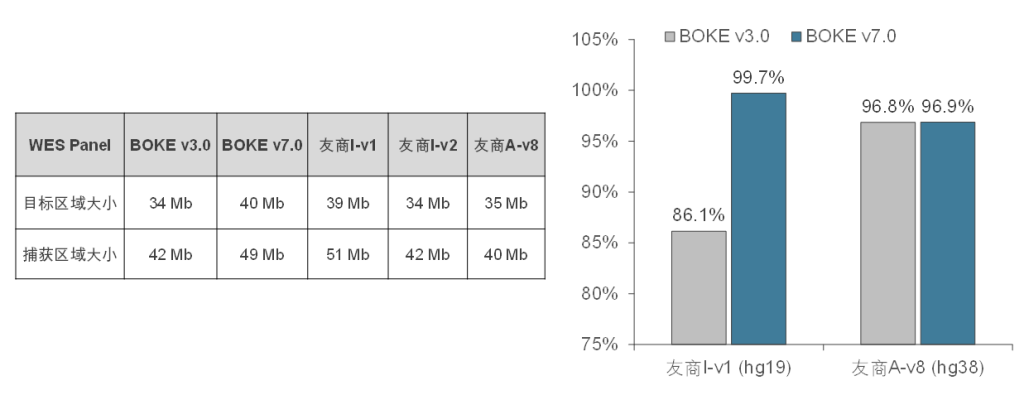
BOKE Core Exome Panel v7.0目标区域大小以及对不同友商产品目标区域的覆盖情况
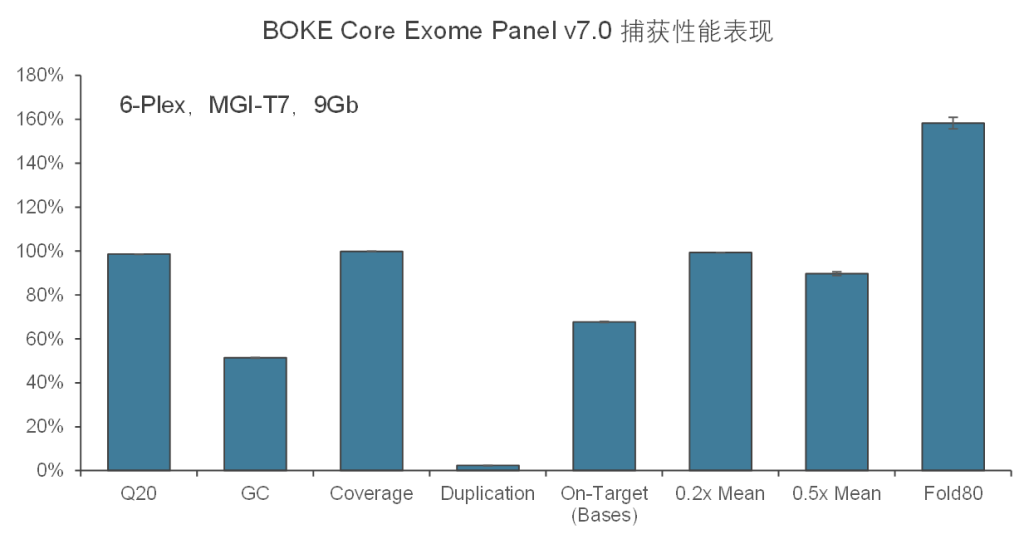
在捕获性能方面,TargetCap® Core Exome Panel v7.0依然表现优异,与TargetCap® Core Exome Panel v3.0表现相近。在测序9Gb条件下,平均深度达到110x左右,20x和30x以上区域占比分别为99.5%和98.5%,Fold 80为1.5-1.6之间,与国际领先产品数据表现相当。
同时,TargetCap® Core Exome Panel v7.0也可灵活的与拓展模块组合使用,满足不同场景的临床研究的需求及转化应用,包括线粒体、遗传病非编码区变异位点、单基因全覆盖、病毒基因组、肿瘤全景变异检测、重大疾病多基因风险评估模块等。此外,伯科公司自研自造的寡核苷酸合成平台可以快速响应个性化定制的需求,为人类基因组分子遗传学的研究与转化,提供更加全面高效的解决方案。